| ** | Latin American Journal of Clinical Sciences and Medical Technology is an open access magazine. To read all published articles and materials you just need to register Registration is free of charge. Register now If you already have registered please Log In | ** |

 0009-0003-2553-9942)a; Antonio Juárez Calixto (0009-0006-6626-0122)a; Arturo Vázquez Silva (0009-0005-9348-3586)a; Yainelis Garrido Nicot (0000-0002-5529-2923)b.
aDepartamento de Farmacología, Centro de Investigación y de Estudios Avanzados del Instituto Politécnico Nacional (CINVESTAV-IPN), Ciudad de México, México; bDepartamento de Farmacología, Centro de Investigación y de Estudios Avanzados del Instituto Politécnico Nacional (CINVESTAV-IPN), Ciudad de México, México; Departamento de Neuroquímica, Centro de Neurociencias de Cuba, La Habana, Cuba.
Autor para correspondencia: , . Números telefónicos: ; e-mail: yainelis.garrido@cinvestav.mx

Lat Am J Clin Sci Med Technol. 2026 Oct;8:134-148.
Recibido: 09 de junio, 2026
Aceptado: 07 de septiembre, 2026
Publicado: 14 de octubre, 2026
Vistas: 84
Descargas: 1

Introducción. El Consejo Internacional para la Armonización de Requisitos Técnicos para Productos Farmacéuticos de Uso Humano (ICH, International Council for Harmonisation) ha desarrollado un conjunto de guías destinadas a armonizar los requisitos técnicos y regulatorios para el desarrollo y registro de medicamentos de uso humano. Sin embargo, su número, complejidad y diversidad temática pueden dificultar su comprensión e implementación. Objetivo. El objetivo de este trabajo fue realizar una revisión sistemática de la literatura científica relacionada con la aplicación de las guías ICH en el desarrollo farmacéutico e integrar sus hallazgos con los documentos regulatorios oficiales del ICH, con el fin de proporcionar orientación práctica sobre su aplicación durante las diferentes etapas del desarrollo y fabricación de medicamentos. Material y métodos. Se realizó una búsqueda sistemática en PubMed mediante seis estrategias independientes basadas en combinaciones de los términos “ICH guidelines”, “pharmaceutical development”, “ICH Q8”, “ICH Q9”, “ICH Q10” y “regulatory guidelines”. Se aplicaron los filtros “review” y “last 10 years”. La búsqueda se complementó con la consulta de documentos regulatorios oficiales del ICH. Los registros recuperados fueron combinados, se eliminaron los duplicados y los artículos fueron seleccionados de acuerdo con criterios de elegibilidad predefinidos. Resultados. Las seis estrategias permitieron identificar 21 registros. Tras eliminar cuatro duplicados, se evaluaron 17 artículos únicos; 5 fueron excluidos y 12 se incluyeron en la síntesis cualitativa. La literatura seleccionada mostró un predominio de trabajos relacionados con las guías de calidad y con la integración de los principios de quality by design, gestión de riesgos y sistemas de calidad asociados a ICH Q8, Q9 y Q10. También se identificaron aplicaciones relacionadas con estabilidad, control de impurezas, seguridad no clínica, productos farmacéuticos complejos y modelado, así como la necesidad de adaptar la implementación de las recomendaciones ICH al producto, la etapa de desarrollo y el contexto regulatorio. Conclusiones. La integración de la evidencia científica seleccionada con los documentos oficiales del ICH permite ofrecer una visión estructurada de su aplicación en el desarrollo farmacéutico. Las herramientas prácticas propuestas pueden servir como recursos orientadores para identificar el ámbito y la etapa de aplicación de las principales guías, sin que ello sustituya la consulta de sus versiones oficiales vigentes.
Introduction. The International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use (ICH) has developed a set of guidelines aimed at harmonizing technical and regulatory requirements for the development and registration of medicinal products for human use. However, their number, complexity, and diverse subject matter may make their understanding and implementation challenging. Objective. The objective of this study was to conduct a systematic review of the scientific literature concerning the application of ICH guidelines in pharmaceutical development and to integrate its findings with official ICH regulatory documents in order to provide practical guidance on their application throughout the different stages of drug development and manufacturing. Materials and Methods. A systematic search was conducted in PubMed using six independent search strategies based on combinations of the terms “ICH guidelines,” “pharmaceutical development,” “ICH Q8,” “ICH Q9,” “ICH Q10,” and “regulatory guidelines.” The “review” and “last 10 years” filters were applied. The search was complemented by consulting official ICH regulatory documents. The retrieved records were combined, duplicates were removed, and the articles were screened according to predefined eligibility criteria. Results. The six search strategies identified 21 records. After removing four duplicates, 17 unique articles were assessed; 5 were excluded, and 12 were included in the qualitative synthesis. The selected literature predominantly focused on quality guidelines and on the integration of quality by design principles, risk management, and quality systems associated with ICH Q8, Q9, and Q10. Applications related to stability, impurity control, nonclinical safety, complex pharmaceutical products, and modeling were also identified, along with the need to adapt the implementation of ICH recommendations to the specific product, stage of development, and regulatory context. Conclusions. Integrating the selected scientific evidence with official ICH documents provides a structured overview of their application in pharmaceutical development. The practical tools proposed may serve as guidance resources for identifying the scope and stage of application of the main guidelines, without replacing consultation of their current official versions.
El desarrollo de medicamentos es un proceso complejo y multidisciplinario que involucra numerosas etapas, incluidos la investigación preclínica, el desarrollo farmacéutico y formulación, la investigación clínica, la manufactura y control de calidad, la evaluación regulatoria y la farmacovigilancia poscomercialización. En este contexto, la estandarización de criterios técnicos y regulatorios resulta fundamental para garantizar que los medicamentos cumplan con los requisitos de calidad, seguridad y eficacia necesarios para su uso en la población.1,2
Con el objetivo de armonizar los requisitos técnicos y regulatorios entre los países y autoridades sanitarias integrantes del consorcio, se estableció el Consejo Internacional para la Armonización de Requisitos Técnicos para Productos Farmacéuticos de Uso Humano (ICH, International Council for Harmonisation). Este organismo ha desarrollado un conjunto de guías técnicas destinadas a facilitar la evaluación regulatoria, reducir la duplicación de estudios entre los países miembros y promover un enfoque basado en la ciencia y la gestión de riesgos a lo largo del ciclo de vida del medicamento.3,4
Las guías ICH se clasifican en cuatro categorías principales:
- calidad (Q),
- seguridad (S),
- eficacia (E) y
- multidisciplinarias (M).
Esta estructura refleja las diferentes etapas del desarrollo de un medicamento, incluidos su diseño y control de calidad, la evaluación preclínica y clínica de su seguridad y eficacia, la presentación de la información para su aprobación regulatoria y la farmacovigilancia posterior a su comercialización.3,5 En esta última área destacan guías como la ICH E2E, orientada a la planificación de actividades de farmacovigilancia y gestión de seguridad después de la aprobación regulatoria.3,5
A diferencia de otros marcos normativos internacionales, como las normas desarrolladas por la Organización Internacional de Normalización (ISO, International Organization for Standardization), las cuales abordan sistemas generales de gestión y calidad aplicables a múltiples industrias, las guías ICH están específicamente orientadas al desarrollo, manufactura, evaluación y regulación de medicamentos de uso humano.6
No obstante, la amplitud y diversidad de estas guías pueden dificultar su comprensión e implementación, especialmente entre investigadores y profesionales en formación.
Aunque todas las guías ICH cumplen funciones relevantes dentro del entorno regulatorio farmacéutico, su aplicación práctica depende del tipo de actividad desarrollada dentro de la industria. Por tanto, algunas guías tienen especial relevancia en determinadas áreas, particularmente las relacionadas con el desarrollo farmacéutico, gestión de riesgos, sistemas de calidad, validación de métodos analíticos, estudios de estabilidad y estructuración del expediente regulatorio.4,7
En este contexto, el presente estudio tuvo como objetivo realizar una revisión sistemática de la literatura científica, relacionada con la aplicación de las guías ICH en el desarrollo farmacéutico e integrar sus hallazgos con los documentos regulatorios oficiales del ICH, con el fin de proporcionar orientación práctica sobre su aplicación en las diferentes etapas del desarrollo farmacéutico.
Se realizó una revisión sistemática con base en las recomendaciones de la declaración PRISMA (Preferred Reporting Items for Systematic Reviews and Meta-Analyses), con el objetivo de identificar, analizar y clasificar las guías del ICH y su aplicación en el desarrollo farmacéutico.
Estrategia de búsqueda
Se realizó una búsqueda sistemática de la literatura científica en la base de datos PubMed, complementada con la revisión de documentos regulatorios oficiales, disponibles en el sitio web del ICH.
La búsqueda bibliográfica se realizó en PubMed el 21 de agosto de 2026. Se utilizaron seis estrategias independientes basadas en combinaciones de los términos previamente definidos: “ICH guidelines” AND “pharmaceutical development”; “ICH Q8” AND “pharmaceutical development”; “ICH Q9” AND “pharmaceutical development”; “ICH Q10” AND “pharmaceutical development”; “ICH guidelines” AND “regulatory guidelines”; y “pharmaceutical development” AND “regulatory guidelines”.
En todas las búsquedas se aplicaron los filtros de PubMed “review” y “last 10 years”, con el propósito de seleccionar artículos de revisión recientes y de carácter integrador. Los resultados obtenidos mediante las seis estrategias fueron combinados y los registros duplicados fueron identificados y eliminados antes del proceso de cribado.
Criterios de inclusión y exclusión
Se establecieron criterios de inclusión y exclusión con el fin de seleccionar documentos relevantes para el objetivo del estudio. Se incluyeron artículos de revisión que abordaran las guías ICH o su aplicación en las diferentes etapas del desarrollo farmacéutico, publicados en los últimos diez años y disponibles en idioma inglés o español.
Asimismo, se consideraron las guías oficiales del ICH como fuentes regulatorias primarias y documentos de referencia para el análisis, independientemente del proceso de búsqueda y selección de la literatura científica en PubMed.
Se excluyeron los artículos no relacionados con el desarrollo de medicamentos de uso humano, así como aquellos cuyo contenido estuviera centrado predominantemente en productos, tecnologías, enfermedades o problemas terapéuticos específicos sin una relación suficiente con la aplicación de las guías ICH o con el marco regulatorio del desarrollo farmacéutico. También se excluyeron los registros duplicados y los documentos con información insuficiente para su análisis.
Análisis y clasificación de la información
Los artículos incluidos y las guías oficiales del ICH fueron analizados cualitativamente. Para cada artículo seleccionado se extrajo información relacionada con autor y año de publicación, enfoque de la revisión, guía o grupo de guías ICH abordadas, área del desarrollo farmacéutico relacionada, principales hallazgos y contribución al objetivo de la presente revisión. Esta información se organizó de forma estructurada para facilitar la comparación y síntesis de los estudios incluidos.
Las guías oficiales del ICH se organizaron de acuerdo con las cuatro categorías antes mencionadas: calidad (Q), seguridad (S), eficacia (E) y multidisciplinarias (M). Posteriormente, se analizó su aplicación en las diferentes etapas del desarrollo farmacéutico, incluidos desarrollo y caracterización del producto, control de calidad, evaluación no clínica, investigación clínica, manufactura y procesos regulatorios.
La síntesis se realizó mediante la integración cualitativa de los hallazgos de los artículos incluidos con el contenido de las guías oficiales del ICH.
Se identificaron aspectos recurrentes relacionados con la aplicación práctica de las guías, su integración durante el ciclo de desarrollo del medicamento, el uso de enfoques basados en calidad y gestión de riesgos, así como dificultades y desafíos descritos para su implementación.
Las guías oficiales se utilizaron como fuentes regulatorias primarias, mientras que los artículos incluidos constituyeron la base de la síntesis de la evidencia científica.
A partir de este análisis se elaboraron tablas de síntesis destinadas a presentar las características y principales hallazgos de los estudios incluidos, así como a organizar las guías ICH según su categoría, ámbito de aplicación y utilidad dentro del desarrollo farmacéutico.
Búsqueda y selección de estudios
Las seis estrategias de búsqueda permitieron identificar un total de 21 registros. Tras la eliminación de cuatro registros duplicados, se obtuvieron 17 artículos únicos, cuyos títulos y resúmenes fueron evaluados de acuerdo con los criterios de elegibilidad establecidos. Durante esta fase se excluyeron cinco artículos por presentar un enfoque predominantemente centrado en productos, tecnologías o problemas terapéuticos específicos que no respondían suficientemente al objetivo de la revisión.
Los 12 artículos restantes fueron recuperados y evaluados a texto completo; todos cumplieron los criterios de elegibilidad y fueron incluidos en la síntesis cualitativa final.
El proceso de identificación, cribado, elegibilidad e inclusión se presenta en el diagrama de flujo PRISMA (Figura 1).
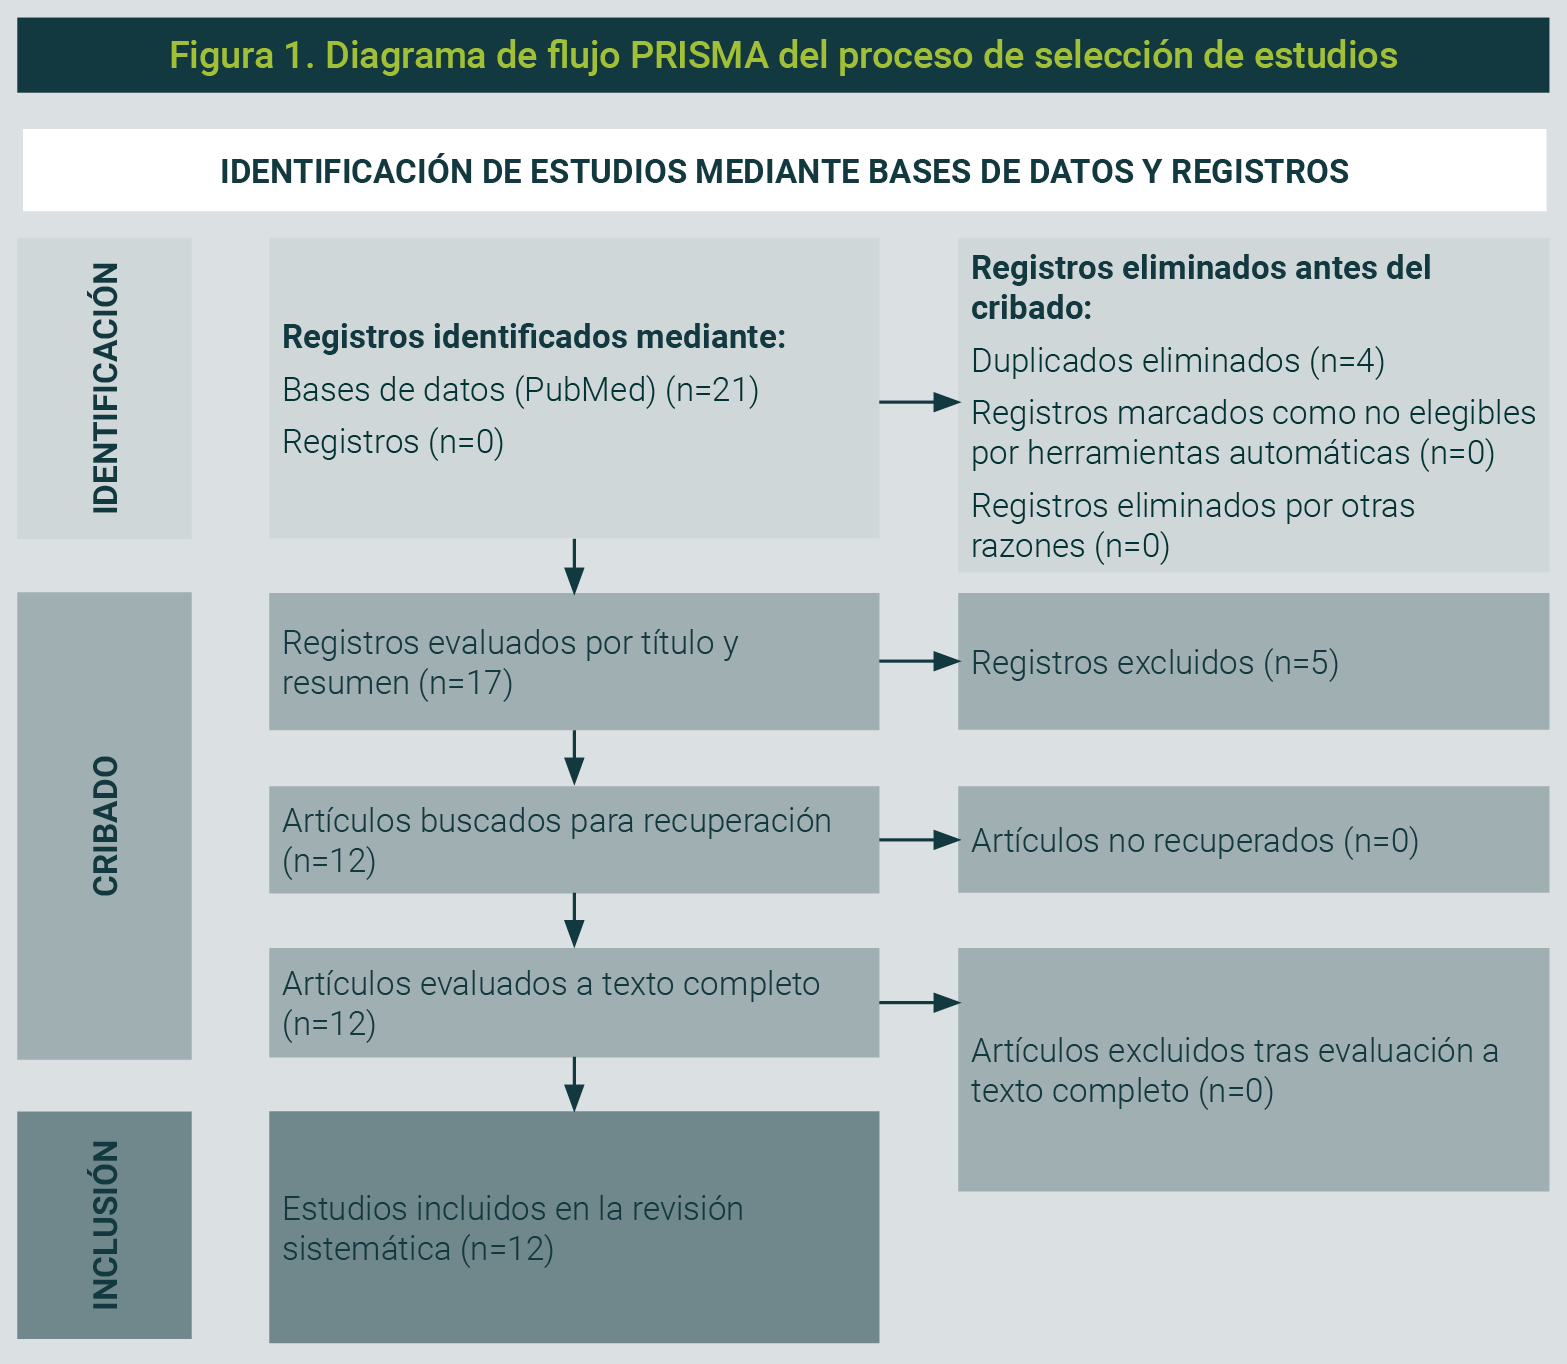
Figura elaborada por los autores
Características y principales hallazgos de los estudios incluidos
Los 12 artículos incluidos en la síntesis cualitativa fueron publicados entre 2016 y 2026 y abordaron diferentes aspectos relacionados con la aplicación de las guías ICH y otros principios regulatorios en el desarrollo farmacéutico.
Los estudios comprendieron revisiones sobre desarrollo farmacéutico basado en calidad, sistemas de calidad, gestión de riesgos, estabilidad, control de impurezas, seguridad no clínica, desarrollo de productos complejos y aplicación de herramientas de modelado y control durante el ciclo de vida del medicamento.8-19
La evidencia revisada mostró un predominio de trabajos relacionados con las guías de calidad, particularmente con los principios de quality by design (QbD) establecidos en ICH Q8 y su integración con la gestión de riesgos de ICH Q9 y los sistemas de calidad farmacéutica de ICH Q10.8,12,13,15,18,19
Los estudios señalaron que la aplicación conjunta de estos principios favorece una comprensión más profunda del producto y del proceso, la identificación de atributos críticos de calidad, la definición de espacios de diseño y el establecimiento de estrategias de control durante el desarrollo y la manufactura.8,12,13,18,19 Asimismo, los estudios evidenciaron que la implementación práctica de las recomendaciones ICH puede variar según el tipo de producto, la etapa del desarrollo y el contexto regulatorio.9-11,14-19
En los estudios de estabilidad16,17, el control de impurezas10, el modelado farmacéutico19 y el desarrollo de productos complejos11,15,18, las recomendaciones generales de las guías deben traducirse en estrategias específicas sustentadas en el conocimiento científico y la evaluación del riesgo.
Igualmente, se identificaron diferencias entre los principios armonizados de ICH y determinados requerimientos regulatorios regionales, lo que puede requerir adaptaciones durante el desarrollo y registro de medicamentos.16,17
En conjunto, los artículos seleccionados respaldan la aplicación de las guías ICH como un marco integrado a lo largo del ciclo de desarrollo farmacéutico, más que como documentos independientes.8,12,13,15,18,19 Además, muestran que su implementación requiere considerar las características particulares del producto y del proceso, la evidencia científica disponible y las expectativas regulatorias aplicables.9-11,14,16,17 Las características de los estudios incluidos, las principales guías o áreas regulatorias abordadas y sus hallazgos relevantes se resumen en la Tabla 1.
| Tabla 1. Características y principales hallazgos de los estudios incluidos en la revisión | ||||
|---|---|---|---|---|
| Autor, año | Enfoque de la revisión | Guías ICH / área relacionada | Principales hallazgos | Contribución a la presente revisión |
Simões et al., 20248 | Desarrollo farmacéutico y quality by design (QbD) | Q8(R2)-Q14; Q2(R2) | QbD favorece una comprensión integral de la formulación y el proceso; permite integrar conocimiento, control y flexibilidad durante el desarrollo. Persisten dificultades para su implementación completa. | Sustenta la integración de las guías de calidad y evidencia desafíos en su aplicación práctica. |
Sacaan et al., 20209 | Estrategias de toxicología no clínica para combinaciones farmacológicas | M3(R2), S9, S6(R1); seguridad no clínica | La estrategia de seguridad debe adaptarse a la etapa de desarrollo, los datos disponibles, la población y el riesgo; no existe un enfoque único aplicable a todas las combinaciones. | Muestra la aplicación de las guías de seguridad mediante enfoques científicos basados en riesgo y contexto. |
Ramamoorthy, 202610 | Caracterización y control de impurezas durante el desarrollo | Q3A/B, Q3C, Q3D, M7; gestión de riesgos | El control de impurezas requiere integrar identificación de fuentes, caracterización, métodos analíticos y estrategias de control, adaptadas a la fase de desarrollo. | Sustenta la aplicación coordinada de diferentes guías ICH para el control de impurezas. |
El-Gendy et al., 202211 | Desarrollo y evaluación regulatoria de inhaladores genéricos | QbD; desarrollo farmacéutico; CMC | La aplicación de QbD y la identificación de atributos críticos de calidad son componentes relevantes del desarrollo de productos complejos, aunque persisten desafíos científicos y regulatorios. | Proporciona un ejemplo de aplicación práctica de los principios ICH / QbD en productos farmacéuticos complejos. |
Aaberg et al., 202112 | Comparación de sistemas de gestión de calidad | Q10, Q8(R2), Q9 | ICH Q10 integra los principios de calidad durante el ciclo de vida farmacéutico y se relaciona estrechamente con Q8 y Q9. | Sustenta el papel de Q10 como marco integrador del sistema de calidad farmacéutica. |
Yang et al., 202513 | QbD desde el marco conceptual hasta su aplicación industrial | Q8-Q11 | QbD promueve un enfoque preventivo basado en conocimiento mediante atributos críticos de calidad, espacio de diseño y gestión de riesgos; persisten barreras para su implementación industrial. | Refuerza la aplicación integrada de las guías de calidad y permite identificar herramientas y dificultades de implementación. |
van Riet-Nales et al., 201614 | Desarrollo regulatorio de medicamentos para personas mayores | E7, Q8 | Las necesidades de poblaciones especiales deben considerarse tanto en la evaluación clínica como en el diseño y formulación del producto. | Evidencia la interacción entre aspectos de eficacia y calidad durante el desarrollo farmacéutico. |
Gonçalves et al., 202615 | QbD aplicado a terapias oncológicas avanzadas | Q8-Q10; QbD | La integración del diseño de formulación, conocimiento del proceso, PAT y modelado puede favorecer la robustez, el escalado y la gestión del ciclo de vida de formulaciones complejas. | Aporta evidencia reciente sobre la aplicación de QbD y de Q8-Q10 a productos farmacéuticos complejos. |
Sengupta et al., 201816 | Requisitos regulatorios y prácticas para estudios de estabilidad | Q1; estabilidad | Las guías proporcionan un marco armonizado para los estudios de estabilidad, aunque determinadas decisiones experimentales requieren interpretación y adaptación durante su implementación. | Identifica dificultades prácticas al trasladar recomendaciones regulatorias generales a protocolos experimentales específicos. |
Arana et al., 202317 | Prácticas industriales relacionadas con ciclos y excursiones de temperatura | Q1A(R2), Q5C | Algunos requerimientos regulatorios sobre excursiones de temperatura exceden lo descrito expresamente por ICH y pueden variar entre regiones. | Evidencia la necesidad de considerar requisitos regionales además del marco armonizado ICH. |
Simões et al., 201918 | Desarrollo farmacéutico mediante extrusión en caliente (hot - melt extrusion) | QbD; gestión de riesgos; desarrollo farmacéutico | La integración de selección de materiales, optimización del proceso, análisis multivariado y evaluación de riesgos permite estructurar el desarrollo de productos mediante QbD. | Ofrece un ejemplo tecnológico de incorporación de principios de calidad y riesgo durante el desarrollo y escalado. |
Djuris y Djuric, 201719 | Modelado matemático en el entorno QbD | QbD; espacio de diseño; estrategia de control; PAT | El modelado puede apoyar la definición del espacio de diseño y las estrategias de control, aunque existen desafíos relacionados con escalabilidad y verificación de modelos. | Sustenta el uso de herramientas cuantitativas en QbD e identifica consideraciones para su aplicación regulatoria. |
| CMC: chemistry, manufacturing, and controls (química, fabricación y controles); PAT: process analytical technology (tecnología analítica de procesos) | ||||
Clasificación general de las guías ICH
Como ya se había mencionado, las guías ICH se organizan en cuatro categorías principales, de acuerdo con su enfoque y aplicación en el desarrollo de medicamentos:
- calidad (Q),
- seguridad (S),
- eficacia (E) y
- multidisciplinarias (M).
Cada categoría incluye múltiples guías y, en algunos casos, versiones actualizadas identificadas como revisiones (R1, R2, entre otras), las cuales reflejan la evolución de los conocimientos científicos y regulatorios.
Asimismo, algunas guías presentan subdivisiones identificadas mediante letras (por ejemplo, Q1A o Q1B), correspondientes a temas específicos en un mismo grupo regulatorio.
Las guías de calidad (Q) constituyen el grupo más amplio dentro de las guías ICH y se enfocan en aspectos relacionados con:
- el desarrollo farmacéutico,
- la manufactura,
- el control de calidad,
- la validación de métodos analíticos,
- los estudios de estabilidad y
- la gestión de riesgos.
Debido a que abarcan gran parte de las actividades asociadas con el diseño, fabricación y control de medicamentos, estas guías tienen aplicación en diferentes áreas de la industria farmacéutica.
Las guías de seguridad (S) están orientadas a la evaluación preclínica de la seguridad de los medicamentos, incluidos los aspectos relacionados con:
- toxicidad,
- carcinogenicidad,
- genotoxicidad y
- efectos farmacológicos no deseados.
Estas guías incluyen recomendaciones para estudios en modelos animales y otros sistemas experimentales, con el fin de identificar posibles efectos adversos antes de la exposición en humanos.
Por su parte, las guías de eficacia (E) se enfocan en:
- el diseño,
- la conducción,
- el monitoreo y
- la evaluación de estudios clínicos en humanos.
Establecen principios destinados a garantizar la validez científica, la integridad de los datos, la protección de los participantes y la calidad de los ensayos clínicos.
Finalmente, las guías multidisciplinarias (M) abarcan
- aspectos transversales del desarrollo farmacéutico y regulatorio, incluidas la estructuración del expediente técnico común (CTD, common technical document),
- la estandarización de la información presentada ante las autoridades sanitarias y
- otros elementos aplicables a diferentes etapas del ciclo de vida del medicamento.
La Tabla 2 presenta una clasificación general de las principales guías ICH; se destaca su enfoque y aplicación en el desarrollo farmacéutico.
| Tabla 2. Clasificación general de las guías ICH y su aplicación en el desarrollo farmacéutico | |||
|---|---|---|---|
| Categoría | Código | Enfoque principal | Aplicación en la industria farmacéutica |
| Calidad | Q1A(R2) | Estudios de estabilidad de nuevas sustancias y productos | Determinación de vida útil y condiciones de almacenamiento |
| Calidad | Q2(R2) | Validación de métodos analíticos | Garantizar la confiabilidad y reproducibilidad de los resultados analíticos |
| Q3A/B/C | Evaluación y control de impurezas | Establecimiento de límites de impurezas y solventes residuales | |
| Q7 | Buenas prácticas de fabricación para principios activos farmacéuticos | Control de procesos de síntesis, prevención de contaminación cruzada y garantía de calidad / pureza de los principios activos | |
| Q8 | Desarrollo farmacéutico | Diseño y optimización del producto y del proceso (quality by design) | |
| Calidad | Q9 | Gestión de riesgos de calidad | Identificación, evaluación y control de riesgos críticos |
| Q10 | Sistema de calidad farmacéutico | Implementación de sistemas de calidad y mejora continua | |
| Seguridad | S1 | Carcinogenicidad | Evaluación del potencial carcinogénico |
| S2 | Genotoxicidad | Evaluación del potencial de daño genético | |
| S7 | Farmacología de seguridad | Identificación de efectos farmacológicos adversos | |
| Eficacia | E2 | Farmacovigilancia | Monitoreo y reporte de eventos adversos, elaboración de planes de farmacovigilancia y evaluación del perfil beneficio - riesgo pre y poscomercialización |
| E6(R3) | Buenas prácticas clínicas (GCP) | Diseño, conducción y monitoreo de ensayos clínicos | |
| E8 | Consideraciones generales de ensayos clínicos | Planificación y diseño de estudios clínicos | |
| Multidisciplinaria | M4 | Documento técnico común (CTD) | Organización del expediente para registro regulatorio |
| GCP: good clinical practice, guías de práctica clínica ; CTD: common technical document, expediente técnico común | |||
Guías clave del ICH y su aplicación en el desarrollo farmacéutico
Con el fin de proporcionar orientación práctica sobre el uso de las guías ICH en la industria farmacéutica, se presenta a continuación un resumen de algunas de las principales guías de cada categoría, incluidos su función regulatoria, etapa de aplicación y ejemplos de uso práctico en el desarrollo de medicamentos.
Guías de calidad (Q)
Las guías de calidad (Q) abarcan aspectos relacionados con el desarrollo farmacéutico, la manufactura, el control de calidad y la gestión de riesgos a lo largo del ciclo de vida del medicamento.
Debido a su utilidad en múltiples etapas del desarrollo y producción farmacéutica, estas guías son aplicables a actividades relacionadas con formulación, validación analítica, control de impurezas, estudios de estabilidad y sistemas de calidad.
Esta guía define los principios para la evaluación de la estabilidad de nuevas sustancias y productos farmacéuticos bajo diferentes condiciones ambientales.
- ¿Qué regula? Evaluación de la estabilidad y vida útil del medicamento
- Etapa. Desarrollo y registro sanitario
- Ejemplo práctico. Determinación de la vida útil de un medicamento mediante estudios de estabilidad acelerada y a largo plazo
Esta guía establece los criterios necesarios para demostrar que un método analítico es adecuado para su propósito, incluidos los parámetros de precisión, exactitud y especificidad.
- ¿Qué regula? Validación de métodos analíticos
- Etapa. Desarrollo y control de calidad
- Ejemplo práctico. Validación de un método HPLC (high-performance liquid chromatography) para cuantificar el principio activo de un medicamento en análisis rutinarios de control de calidad.
La guía Q3A aborda la identificación, clasificación y control de impurezas presentes en sustancias activas.
- ¿Qué regula? Límites y control de impurezas
- Etapa. Desarrollo y manufactura
- Ejemplo práctico. Establecimiento de límites aceptables de impurezas presentes en un principio activo después de su síntesis y antes de su utilización en la fabricación de medicamentos.
- ¿Qué regula? Lineamientos para buenas prácticas de manufactura de principios activos farmacéuticos
- Etapa. Manufactura
- Ejemplo práctico. Implementación de procedimientos estandarizados de limpieza, control ambiental y documentación de procesos para prevenir contaminación cruzada y garantizar la calidad de los medicamentos durante su fabricación.
Esta guía promueve un enfoque basado en el conocimiento del producto y del proceso e incorpora principios de QbD.
- ¿Qué regula? Diseño y comprensión del producto, así como el control de los parámetros críticos del proceso de manufactura.
- Etapa. Desarrollo
- Ejemplo práctico. Aplicación de diseños de experimentos (design of experiments, DoE) para optimizar formulaciones farmacéuticas e identificar parámetros críticos de proceso, como temperatura, humedad y tiempo de mezclado, que pueden afectar la calidad del medicamento.
La guía Q9 proporciona un marco estructurado para la identificación, evaluación y control de riesgos asociados con la calidad del medicamento.
- ¿Qué regula? Gestión de riesgos de calidad
- Etapa. Transversal
- Ejemplo práctico. Aplicación de herramientas de análisis de riesgo, como Failure Mode and Effects Analysis (FMEA) para identificar y controlar etapas críticas del proceso de fabricación que puedan afectar la calidad del medicamento.
La guía Q10 integra principios de gestión de calidad aplicados específicamente a la industria farmacéutica.
- ¿Qué regula? Sistemas de calidad farmacéuticos
- Etapa. Transversal
- Ejemplo práctico. Implementación de sistemas CAPA (Corrective and Preventive Actions) y control de cambios para gestionar desviaciones, mantener procesos validados y promover la mejora continua en la manufactura farmacéutica.
Guías de seguridad (S)
Las guías de seguridad (S) están orientadas a la evaluación preclínica de los posibles riesgos toxicológicos y farmacológicos asociados con el uso de medicamentos antes de su administración en humanos.
Estas guías incluyen estudios experimentales destinados a evaluar toxicidad, tolerancia, metabolismo y posibles efectos adversos de nuevas sustancias farmacéuticas mediante modelos in vitro e in vivo.20
Los resultados obtenidos durante esta etapa proporcionan información fundamental para la evaluación posterior de la seguridad clínica y contribuyen a la identificación temprana de riesgos asociados con el desarrollo de medicamentos.
Esta guía proporciona recomendaciones para evaluar el potencial carcinogénico de los medicamentos.
Al solicitar autorización para comercializar un producto farmacéutico, cuyo principio activo corresponde a una nueva molécula, las autoridades regulatorias suelen requerir estudios de carcinogenicidad en roedores (ratas y ratones) realizados durante aproximadamente dos años, mediante administración diaria por una vía equivalente a la empleada en humanos y bajo condiciones de Buenas Prácticas de Laboratorio (GLP, good laboratory practice).21
Los estudios de carcinogenicidad tienen como objetivo determinar si una sustancia farmacéutica puede inducir o favorecer la aparición de tumores tras una exposición prolongada.
Dichos efectos pueden estar relacionados con la activación de oncogenes, la promoción de factores de crecimiento o la acumulación de la sustancia y sus metabolitos en tejidos susceptibles.
En consecuencia, pueden observarse lesiones neoplásicas tempranas, incremento en la frecuencia de determinados tumores o aparición de lesiones poco comunes en el modelo animal evaluado.22
La guía S7 se centra en la evaluación de efectos farmacológicos no deseados sobre funciones fisiológicas vitales.
La guía ICH S7A establece recomendaciones para los estudios de farmacología de seguridad realizados principalmente en etapas preclínicas, con el objetivo de identificar posibles efectos adversos antes del inicio de los ensayos clínicos en humanos. Estos estudios contribuyen a proteger tanto a los participantes de ensayos clínicos como a los pacientes que posteriormente recibirán medicamentos comercializados.23
La aplicación de esta guía incluye el uso de modelos experimentales in vivo e in vitro para evaluar posibles efectos farmacológicos adversos. Los sistemas in vitro pueden incluir órganos y tejidos aislados, cultivos celulares, fragmentos celulares, orgánulos subcelulares, receptores, canales iónicos, transportadores y ensayos enzimáticos, entre otros.23
Guías de eficacia (E)
Las guías de eficacia abarcan desde la E1 hasta la E23 y están orientadas al diseño, conducción y evaluación de estudios clínicos en humanos, disciplina que estudia de manera integral a los pacientes, así como sus datos personales, imágenes y muestras biológicas, con el fin de comprender la salud y la enfermedad.24
De acuerdo con el objetivo de la investigación clínica, puede clasificarse en diferentes tipos, como estudios de tratamiento, prevención, diagnóstico, etiología y epidemiológicos, además de estudios explicativos dirigidos a comprender mecanismos fisiopatológicos.24
Dentro de esta categoría, las guías E6 y E8 tienen especial relevancia, ya que establecen consideraciones generales y sirven de base para otras normas relacionadas con investigación clínica.
Esta guía tiene un amplio campo de aplicación en el proceso de desarrollo farmacéutico, desde la etapa de ensayos clínicos hasta la etapa de farmacovigilancia poscomercialización. Para ello se cuenta con subcategorías desde E2A hasta E2F.
Establece un enfoque estructurado para la planificación de la farmacovigilancia durante el período previo y posterior a la autorización.
Entre sus elementos fundamentales se encuentran la especificación de seguridad, que resume los riesgos importantes identificados y posibles, además de la información faltante relevante, y el Plan de Farmacovigilancia, que establece las actividades destinadas a abordar las preocupaciones de seguridad identificadas.25
La guía ICH E6(R3) establece principios de Buenas Prácticas Clínicas para la planificación, inicio, realización, registro, supervisión, evaluación, análisis y presentación de resultados de los ensayos clínicos.
Su objetivo es garantizar la protección de los derechos, la seguridad y el bienestar de los participantes, así como la fiabilidad de los datos y resultados generados durante la investigación clínica.
La revisión R3 incorpora un enfoque más flexible y proporcional al riesgo, basado en el pensamiento crítico y en la calidad desde el diseño (QbD). Busca concentrar los esfuerzos y recursos en los factores críticos para la calidad del ensayo y adaptar los procesos a las características y riesgos específicos de cada estudio.26
Esta guía proporciona un marco general para el diseño y planificación de estudios clínicos. Incorpora el concepto de que la calidad en los estudios clínicos debe ser adecuada a su propósito. Es decir, la calidad es más efectiva cuando se aplica de manera que se ajuste a la intención y el diseño del estudio.
Este enfoque personalizado de la calidad puede asociarse con todos los componentes del desarrollo clínico, incluidos el diseño y la gestión de los programas de desarrollo de fármacos y los estudios clínicos.
Una forma de lograr un enfoque adecuado a su propósito es aplicar los principios de calidad desde el diseño, lo que permite una asignación proporcional de recursos en función de lo que es fundamental para la calidad.27
Guías multidisciplinarias (M)
La guía M4 establece la estructura estandarizada del expediente regulatorio para la solicitud de registro de medicamentos.
- ¿Qué regula? Estructura del expediente regulatorio
- Etapa. Registro
- Ejemplo práctico. Organización del dossier para evaluación por autoridades regulatorias
Con el fin de resumir la aplicabilidad de las principales guías del ICH en el desarrollo farmacéutico, la Tabla 3 presenta una síntesis de su uso, etapa de aplicación y ejemplos prácticos.
| Tabla 3. Guías clave del ICH y su aplicación en el desarrollo farmacéutico | |||
|---|---|---|---|
| Guía | Uso principal | Etapa del desarrollo | Ejemplo práctico |
| Q1A(R2) | Evaluación de estabilidad | Desarrollo/registro | Determinación de vida útil del medicamento |
| Q2(R2) | Validación analítica | Desarrollo/Control | Validación de método HPLC |
| Q3A | Control de impurezas | Desarrollo | Establecimiento de límites de impurezas |
| Q7 | Buenas prácticas de manufactura | Manufactura | Control de procesos y prevención de contaminación |
| Q8 | Desarrollo farmacéutico | Desarrollo | Optimización de formulación |
| Q9 | Gestión de riesgos | Transversal | Identificación de variables críticas |
| Q10 | Sistema de calidad | Transversal | Implementación de mejora continua |
| S1 | Evaluación carcinogénica | Preclínica | Estudios en animales |
| S7 | Farmacología de seguridad | Preclínica | Evaluación de efectos cardiovasculares |
| E2 | Gestión de datos de seguridad clínica | Clínica/farmacovigilancia | Monitoreo y evaluación de eventos adversos |
| E6(R3) | Buenas prácticas clínicas | Clínica | Monitoreo de ensayos clínicos |
| E8 | Diseño de ensayos clínicos | Clínica | Planificación de estudios |
| M4 | Documento técnico común | Registro | Organización del dossier regulatorio |
| HPLC: high-performance liquid chromatography, cromatografía líquida de alta eficacia | |||
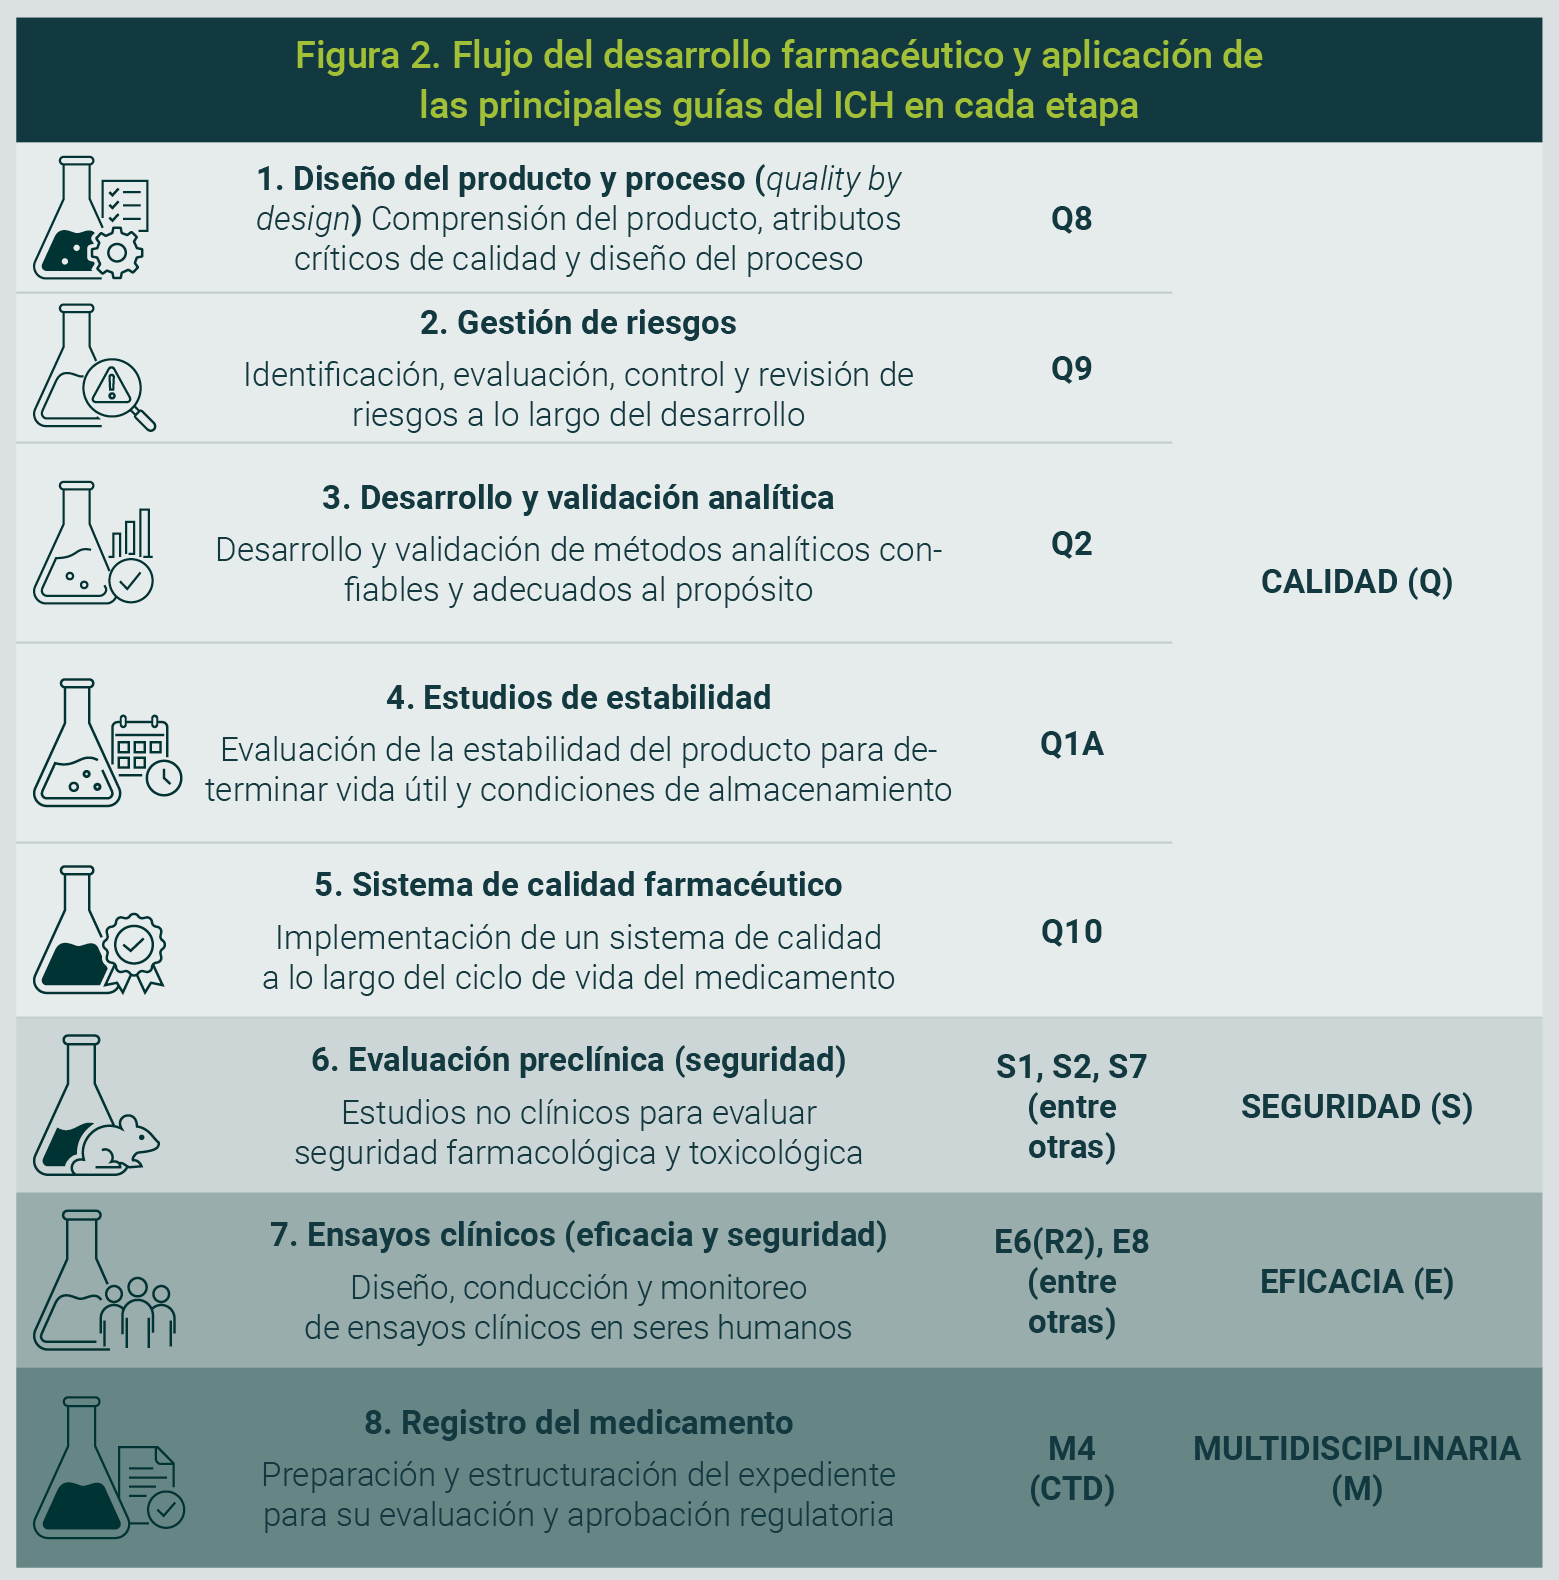
La Figura 2 ilustra la aplicación de las guías del ICH a lo largo de las diferentes etapas del desarrollo farmacéutico.
Consideraciones para la implementación práctica de las guías ICH
La literatura incluida muestra que la implementación de las guías ICH requiere considerar las características específicas del producto, el proceso y la etapa de desarrollo.
En el ámbito de QbD, los estudios analizados destacan la importancia de integrar el conocimiento del producto y del proceso con la identificación de atributos críticos de calidad, la definición del espacio de diseño y el establecimiento de estrategias de control.8,11,13,19
Asimismo, se identificaron dificultades y necesidades de adaptación durante la implementación práctica de las recomendaciones regulatorias.
En particular, se han descrito barreras para la implementación completa de QbD8,13, la necesidad de adaptar las estrategias de seguridad no clínica al riesgo y a la etapa de desarrollo9, así como de integrar la identificación, caracterización y control de impurezas de acuerdo con la fase de desarrollo.10
En el caso de los estudios de estabilidad, determinadas decisiones experimentales requieren interpretar y adaptar las recomendaciones generales a situaciones específicas16, mientras que los requerimientos relacionados con excursiones de temperatura pueden presentar particularidades regionales adicionales al marco armonizado del ICH.17
La literatura también evidencia consideraciones específicas para el desarrollo de productos farmacéuticos complejos11,15, la incorporación de tecnologías de procesamiento dentro de un enfoque basado en calidad y riesgo18 y el uso de herramientas de modelado para la definición del espacio de diseño y las estrategias de control, donde persisten desafíos relacionados con la escalabilidad y la verificación de los modelos.19
En conjunto, estos hallazgos muestran que la implementación práctica de las guías ICH no debe entenderse como la aplicación aislada de recomendaciones individuales, sino como un proceso que requiere integrar el conocimiento científico, la evaluación del riesgo y las particularidades del producto y del contexto regulatorio.
En consecuencia, las herramientas de síntesis presentadas en este trabajo deben considerarse recursos orientadores para facilitar la identificación y contextualización de las guías aplicables, sin sustituir la evaluación específica de cada desarrollo ni la consulta de los documentos oficiales vigentes.
Aplicación práctica de las guías ICH
En la práctica, las guías del ICH deben ser utilizadas de manera integrada y no como elementos independientes.
La combinación de las guías Q8, Q9 y Q10 permite establecer un enfoque estructurado para el desarrollo farmacéutico, en el cual el diseño del producto, la gestión de riesgos y el sistema de calidad se encuentran interrelacionados.
Asimismo, la correcta aplicación de las guías Q2 y Q1A permite asegurar la calidad del medicamento mediante el uso de métodos analíticos confiables y la evaluación de su estabilidad a lo largo del tiempo.
Por otro lado, la guía M4 facilita la organización de la información generada durante el desarrollo, lo cual permite su adecuada presentación ante las autoridades regulatorias.
Finalmente, las guías de seguridad (S) y eficacia (E) complementan este enfoque y proporcionan información crítica sobre el perfil toxicológico y la efectividad del medicamento, lo que permite una evaluación integral durante el proceso de desarrollo y registro.
Hallazgos de esta revisión
Los hallazgos de esta revisión muestran que la literatura seleccionada se concentra principalmente en la aplicación integrada de las guías de calidad, particularmente ICH Q8, Q9 y Q10.
Los artículos incluidos relacionados con QbD y sistemas de calidad farmacéutica coinciden con el desarrollo basado en calidad y la gestión de riesgos.
Los sistemas de calidad deben considerarse componentes complementarios de un enfoque sustentado en el conocimiento del producto y del proceso.8,12,13,15
Dicha integración permite relacionar la identificación de atributos críticos de calidad, la definición del espacio de diseño, la evaluación de riesgos y el establecimiento de estrategias de control durante el desarrollo y el ciclo de vida del medicamento.8,13,19
La evidencia analizada también muestra que la implementación de los principios regulatorios debe adaptarse a las características del producto, la etapa del desarrollo y el contexto específico de su aplicación.
Esta necesidad se observa tanto en la evaluación de seguridad no clínica9 como en el control de impurezas10, los estudios de estabilidad16 y el desarrollo de productos farmacéuticos complejos.11,15
De manera similar, la aplicación de herramientas de modelado y tecnologías de procesamiento dentro de un entorno QbD requiere considerar aspectos relacionados con la escalabilidad, la verificación de modelos y el control del proceso.18,19
Otro hallazgo relevante es que la armonización proporcionada por ICH no elimina completamente las particularidades derivadas del contexto regulatorio o de poblaciones y productos específicos.
La literatura incluida muestra, por ejemplo, que determinados requerimientos relacionados con los estudios de estabilidad y las excursiones de temperatura pueden presentar diferencias entre regiones16,17, mientras que el desarrollo dirigido a poblaciones especiales requiere integrar consideraciones clínicas y farmacéuticas específicas.14
Dichos resultados apoyan la necesidad de interpretar las recomendaciones armonizadas con base en las características particulares del producto y las expectativas regulatorias aplicables.
Estos hallazgos derivados de los artículos seleccionados coinciden con el marco establecido por las propias guías oficiales del ICH, utilizadas en esta revisión como fuentes regulatorias primarias.
Mientras los artículos incluidos aportan evidencia sobre la interpretación, integración y aplicación de las guías en diferentes contextos del desarrollo farmacéutico, los documentos oficiales establecen los principios y recomendaciones regulatorias que sustentan dichas aplicaciones. Esta distinción permite relacionar la evidencia científica seleccionada con el marco regulatorio original sin atribuir a las guías conclusiones procedentes de fuentes secundarias.
En conjunto, los resultados respaldan la utilidad de presentar las guías ICH mediante herramientas prácticas que faciliten la identificación de su ámbito y etapa de aplicación. Sin embargo, estas herramientas deben entenderse como recursos orientadores y no como sustitutos de la consulta de las versiones oficiales vigentes.
La implementación efectiva de las guías requiere considerar el contexto específico del desarrollo farmacéutico y mantener una interpretación basada en el conocimiento científico, la gestión de riesgos y las expectativas regulatorias aplicables.
Aplicación internacional
El ICH actúa como un organismo de armonización internacional cuyo objetivo es alinear los requisitos regulatorios entre distintas regiones. Sin embargo, la adopción de sus guías no es uniforme en todo el mundo.
Si bien múltiples autoridades regulatorias participan activamente —como la FDA (Food and Drug Administration, Estados Unidos), EMA (European Medicines Agency, Europa) y PMDA (Pharmaceuticals and Medical Devices Agency, Japón)—, otros países adoptan estas guías de manera parcial o progresiva.
Esta variabilidad en la implementación puede dificultar la estandarización de procesos y el seguimiento de medicamentos en contextos regulatorios heterogéneos. Asimismo, la incorporación al marco ICH implica procesos graduales de adopción, en los cuales las autoridades regulatorias integran progresivamente las guías según sus capacidades técnicas y regulatorias.
Diferenciación del ámbito de aplicación de ICH y VICH
Las guías ICH están específicamente orientadas al desarrollo y registro de medicamentos de uso humano. De modo que resulta pertinente delimitar su ámbito de aplicación frente a otros sistemas de armonización como VICH (International Cooperation on Harmonisation of Technical Requirements for Registration of Veterinary Medicinal Products), drigido al desarrollo y registro de medicamentos veterinarios.
Aunque ambos marcos pueden abordar áreas técnicas similares, como estabilidad, validación analítica o control de impurezas, sus recomendaciones responden a poblaciones, requerimientos y contextos regulatorios diferentes. Esta distinción permite evitar la extrapolación inadecuada de recomendaciones destinadas a medicamentos veterinarios al desarrollo de productos farmacéuticos de uso humano y delimita el alcance de la presente revisión exclusivamente al marco ICH.
Las guías del ICH constituyen un marco fundamental para la armonización del desarrollo, evaluación y registro de medicamentos de uso humano a nivel internacional. Su organización en categorías de calidad, seguridad, eficacia y aspectos multidisciplinarios permite abordar, de manera integral, las distintas etapas del desarrollo farmacéutico.
Los hallazgos de esta revisión muestran que la aplicación de las guías ICH requiere no sólo conocer sus recomendaciones individuales, sino también comprender su integración durante el ciclo de vida del medicamento.
En particular, la literatura analizada destaca la aplicación conjunta de los principios de quality by design, gestión de riesgos y sistemas de calidad asociados a las guías Q8, Q9 y Q10, así como la necesidad de adaptar su implementación a las características del producto, la etapa de desarrollo y el contexto regulatorio.
Asimismo, la evidencia revisada muestra que persisten desafíos en la implementación práctica de las recomendaciones ICH, relacionados con su interpretación, la adaptación de los principios regulatorios a situaciones específicas y la existencia de determinados requerimientos regionales. En este contexto, las tablas y esquemas de aplicación desarrollados en esta revisión pueden constituir herramientas orientadoras que faciliten la identificación del ámbito y etapa de aplicación de las principales guías, sin sustituir la consulta de sus versiones oficiales vigentes.
En conjunto, la integración de la evidencia científica seleccionada con los documentos regulatorios oficiales permite ofrecer una visión estructurada y práctica del marco ICH, además de que resalta la trascendencia de una aplicación sustentada en el conocimiento científico, la gestión de riesgos y las expectativas regulatorias correspondientes.
Los autores expresan su más sincero agradecimiento al Dr. Gilberto Castañeda Hernández por sus valiosas observaciones, orientación académica y revisión crítica del manuscrito, las cuales contribuyeron significativamente a la mejora de este trabajo.
Los autores declaran no tener conflictos de interés.
| 1. | U.S. Food and Drug Administration (FDA). The drug development process. [Retrieved on September 9th, 2026]. Available from URL: https://www.fda.gov/patients/learn-about-drug-and-device-approvals/drug-development-process |
| 2. | European Medicines Agency. The European regulatory system for medicines. [Retrieved on October 12th, 2026]. Available from URL: https://www.ema.europa.eu/en/documents/leaflet/european-regulatory-system-medicines_en.pdf |
| 3. | International Council for Harmonisation (ICH). Introduction to ICH guidelines. Geneva: ICH; [Retrieved on September 9th, 2026]. Available from URL: https://www.ich.org/page/ich-guidelines |
| 4. | International Council for Harmonisation (ICH). Quality guidelines. Geneva: ICH; [Retrieved on September 9th, 2026]. Available from URL: https://www.ich.org/page/quality-guidelines |
| 5. | 5.International Council for Harmonisation (ICH). Overview of ICH guidelines and topics [Internet]. Geneva: ICH; [Retrieved on September 9th, 2026]. Available from: https://www.ich.org/ |
| 6. | International Organization for Standardization (ISO). ISO standards overview. Geneva: ISO; [Retrieved on September 9th, 2026]. Available from URL: https://www.iso.org/standards.html |
| 7. | Lawrence XY, Amidon G, Khan MA, Hoag SW, Polli J, Raju GK, et al. Understanding pharmaceutical quality by design. AAPS J. 2014;16(4):771-783. |
| 8. | Simões A, Veiga F, Vitorino C. Question-based review for pharmaceutical development: An enhanced quality approach. Eur J Pharm Biopharm. 2024;195:114174. |
| 9. | Sacaan A, Hashida SN, Khan NK. Non-clinical combination toxicology studies: Strategy, examples and future perspective. J Toxicol Sci. 2020;45(7):365-371. |
| 10. | Ramamoorthy S. Impurity characterization across drug development stages: Analytical methodologies and regulatory perspectives. Pharm Res. 2026;43(6):1799-1820. |
| 11. | El-Gendy N, Bertha CM, Abd El-Shafy M, Gaglani DK, Babiskin A, Bielski E, et al. Scientific and regulatory activities initiated by the U.S. Food and Drug Administration to foster approvals of generic dry powder inhalers: Quality perspective. Adv Drug Deliv Rev. 2022;189:114519. |
| 12. | Aaberg C, Dahmen H, Davies C, Sandau PL, Srinivasan R. ISO 9001:2015 versus ICH Q10—a comparison. PDA J Pharm Sci Technol. 2021;75(2):188-206. |
| 13. | Yang S, Hu X, Zhu J, Zheng B, Bi W, Wang X, et al. Aspects and implementation of pharmaceutical quality by design from conceptual frameworks to industrial applications. Pharmaceutics. 2025;17(5):623. |
| 14. | van Riet-Nales DA, Hussain N, Sundberg KAE, Eggenschwyler D, Ferris C, Robert JL, et al. Regulatory incentives to ensure better medicines for older people: From ICH E7 to the EMA reflection paper on quality aspects. Int J Pharm. 2016;512(2):343-351. |
| 15. | Silva Gonçalves MB, Hoffmann P, Pereira-Silva M, Mascarenhas-Melo F. Quality by design in advanced anticancer therapeutics: Bridging design space, manufacturing, and clinical performance. Expert Opin Drug Deliv. 2026;23(8):1381-1402. |
| 16. | Sengupta P, Chatterjee B, Tekade RK. Current regulatory requirements and practical approaches for stability analysis of pharmaceutical products: A comprehensive review. Int J Pharm. 2018;543(1-2):328-344. |
| 17. | Arana C, Ji J, Krug E, Liu J, McCaig L, Rozaieski B, et al. Industry perspective on temperature cycling studies to meet regulatory temperature excursion support requirements: Survey outcome and recommendations. J Pharm Sci. 2023;112(12):2981-2990. |
| 18. | Simões MF, Pinto RMA, Simões S. Hot-melt extrusion in the pharmaceutical industry: Toward filing a new drug application. Drug Discov Today. 2019;24(9):1749-1768. |
| 19. | Djuris J, Djuric Z. Modeling in the quality by design environment: Regulatory requirements and recommendations for design space and control strategy appointment. Int J Pharm. 2017;533(2):346-356. |
| 20. | Zurita-Cruz JN, Barbosa-Cortés L, Villasís-Keever MA. From research to practice: Clinical phases for drug development. Rev Alerg Mex. 2019;66(2):2461-253. |
| 21. | Mondelo N, Martínez ML, Stefano FJ. La evaluación del potencial carcinogénico de candidatos a fármacos de uso humano: el peso de las evidencias. Rev Farm. 2025;167(2):51-57. [Consultado el 9 de septiembre, 2026]. Disponible en URL: https://www.anfyb.com.ar/info/revistas/2025/2/167-2-4.pdf |
| 22. | Gámez y Rosa Más R. Aspectos generales de los estudios toxicológicos preclínicos más empleados. Rev CENIC Cien Biol. 2007;38(3):204-208. [Consultado el 9 de septiembre, 2026]. Available from URL: https://www.redalyc.org/pdf/1812/181221643005.pdf |
| 23. | International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use (ICH). ICH harmonised tripartite guideline S7A: Safety pharmacology studies for human pharmaceuticals. Geneva: ICH; 2000 Nov 8 [Retrieved on September 9th, 2026]. Available from URL: https://database.ich.org/sites/default/files/S7A_Guideline.pdf |
| 24. | Zurita-Cruz JN. Los alcances de la investigación clínica. Rev Mex Pediatr. 2019;86(5):173-174. Available from URL: https://www.medigraphic.com/cgi-bin/new/resumen.cgi?IDARTICULO=91224 |
| 25. | International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use (ICH). ICH harmonised tripartite guideline E2E: Pharmacovigilance planning. Geneva: ICH; 2004 Nov 18 [Retrieved on September 9th, 2026]. Available from URL: https://database.ich.org/sites/default/files/E2E_Guideline.pdf |
| 26. | International Council for Harmonisation (ICH). ICH E6(R3) Guideline for Good Clinical Practice. Geneva: ICH; 2025 [Retrieved on September 9th, 2026]. Available from URL: https://database.ich.org/sites/default/files/ICH%20E6%28R3%29_Step4_FinalConsolidatedGuideline_2026_0616_.pdf |
| 27. | Whitehead M, Suprin M, Mistree T, Kearns MM, Marini G, Goffe C, et al. The renovation of good clinical practice: A framework for key components of ICH E8. Ther Innov Regul Sci. 2023;58(2):303-310. |
All Rights Reserved® 2019
Latin American Journal of Clinical Sciences and Medical Technology,Continuous Publication • Responsible Editor: Gilberto Castañeda Hernández • Reservation of Exclusive Use Rights: 04-2019-062013242000-203; ISSN: 2683-2291; both granted by Instituto Nacional del Derecho de Autor. • Responsible for the last update of this issue, Web Master Hunahpú Velázquez Martínez.
Calle Profesor Miguel Serrano #8, Col. Del Valle, Alcaldía Benito Juárez, CP 03100, Ciudad de México, México. Telephone number: 55 5405 1396 • Last modified on August 28th, 2026.
Privacy Policy
Latin American Journal of Clinical Sciences
Latin American Journal of Clinical Sciences (Lat Am J Clin Sci Med Technol) is committed to protecting the privacy and personal data of authors, editors, readers, and other users who interact with its editorial and digital platforms. This privacy policy describes how we collect, use, store, and protect such information.
1. Data controller
Lat Am J Clin Sci Med Technol is responsible for the processing of personal data collected through its website, manuscript submission system, and other official publishing channels.
2. Personal data we collect
Lat Am J Clin Sci Med Technol may collect and use internally (without sharing with third parties) the following personal data:
- Full name
- Institutional affiliation
- ORCID (when the author provided)
- Professional and academic information
- Data associated with manuscript submission, peer review, and editorial processes
- IP address, cookies, and website navigation data
- Administrative information required for scientific publication
No sensitive personal data is deliberately collected.
3. Purpose of data use
Personal data is used exclusively for the following purposes:
- Management of the editorial process (submission, peer review, editorial decisions, and publication)
- Communication between authors, reviewers, and editors
- Indexing, dissemination, and academic archiving of published articles
- Compliance with ethical, legal, and regulatory standards
- Improving website performance and security
- Production of internal statistics on use and editorial performance
4. Legal basis for data use
The processing of personal data is based on:
- The user's explicit consent
- The need to execute the editorial and contractual process
- The legitimate interest of Lat Am J Clin Sci Med Technol in the dissemination of scientific knowledge
- Compliance with applicable legal and ethical obligations
5. Confidentiality and peer review
Lat Am J Clin Sci Med Technol guarantees confidentiality of submitted manuscripts and the peer review process. The data of authors and reviewers will not be disclosed outside the editorial scope, except when strictly necessary for scientific publication or by legal requirement.
6. Data sharing
Some data may be shared only with:
- Editorial management platforms
- Indexing and registration services (e.g., Crossref, PubMed, DOAJ)
- Technology providers needed for website operation
- Competent authorities, where there is a legal obligation
Under no circumstances will the data be sold or used for commercial purposes unrelated to publishing.
7. Data retention
The personal data will be kept:
- For the time required for editorial and publication management
- As long as the article remains published as part of the academic archive
- As required by applicable legal or regulatory obligations
8. Information security
Lat Am J Clin Sci Med Technol implements reasonable technical and organisational measures to protect personal data against unauthorised access, loss, alteration or improper disclosure.
9. Rights of the owners of the information
Users are entitled to:
- Access to their personal data
- Request correction of incorrect information
- Request the deletion of their data, when legally possible
- Object to the processing of their data
- Request the limitation or portability of data
Requests may be submitted through the official channels of Lat Am J Clin Sci Med Technol.
10. Use of cookies
The website of Lat Am J Clin Sci Med Technol may use cookies and similar technologies to improve user experience, analyze traffic and optimize the functioning of the portal. Use of the site implies acceptance of these cookies.
11. Changes to the privacy policy
Lat Am J Clin Sci Med Technol reserves the right to update this Privacy Policy at any time. The modifications will be published on the official website and will take effect upon their publication.
12. Privacy policy acceptance
Submission of manuscripts, registration as a user or use of the website implies express acceptance of this Privacy Policy.