| ** | Latin American Journal of Clinical Sciences and Medical Technology is an open access magazine. To read all published articles and materials you just need to register Registration is free of charge. Register now If you already have registered please Log In | ** |

 0009-0006-6626-0122)a; Brian Enrique Rocha Maya (0009-0003-2553-9942)a; Yainelis Garrido Nicot (0000-0002-5529-2923)a; Arturo Vázquez Silva (0009-0005-9348-3586)a.
aCentro de Investigación y Estudios Avanzados del Instituto Politécnico Nacional (CINVESTAV).
Autor para correspondencia: , . Números telefónicos: ; e-mail: arturo.vazquez@cinvestav.mx

Lat Am J Clin Sci Med Technol. 2026 Sept;8:121-133.
Recibido: 10 de julio, 2026
Aceptado: 03 de septiembre, 2026
Publicado: 24 de septiembre, 2026
Vistas: 166
Descargas: 2

El desarrollo de medicamentos requiere la cuantificación de principios activos o de sus metabolitos en muestras biológicas mediante métodos cromatográficos validados. A diferencia del control de calidad farmacéutico, donde las especificaciones analíticas exigen precisión y exactitud con variabilidades o desviaciones estrictamente inferiores al 2%, el bioanálisis enfrenta mayor incertidumbre. Ello se debe a fuentes de error inherentes a las matrices biológicas, tales como la degradación del analito, la recuperación variable en la extracción, el efecto matriz y la variabilidad fisiológica interindividual. Estas variaciones se acentúan en concentraciones cercanas al límite inferior de cuantificación (lower limit of quantification, LLOQ), en donde el comportamiento heterocedástico del error afecta directamente los parámetros analíticos. Para mitigar este efecto, resulta imprescindible el uso de modelos de regresión ponderada (como 1/x o 1/x2). En este trabajo se analizan los fundamentos científicos, técnicos y regulatorios que sustentan los criterios de aceptación de métodos cromatográficos en bioanálisis, conforme a la guía ICH M10, y se les contrasta con métodos analíticos tradicionales de control de calidad. Se concluye que los márgenes permitidos por la ICH M10 (R2) (±15% de exactitud y precisión en el rango lineal y ±20% para estos mismos parámetros en el LLOQ) no implican menor rigor técnico, sino una estandarización regulatoria indispensable para garantizar resultados confiables, repetibles y reproducibles frente a la complejidad de las muestras biológicas.
Drug development requires the quantification of active pharmaceutical ingredients or their metabolites in biological matrices using validated chromatographic methods. Unlike pharmaceutical quality control, where analytical specifications demand precision and accuracy with variabilities or deviations strictly below 2%, bioanalysis faces greater uncertainty. This stems from error sources inherent to biological matrices, such as analyte degradation, variable extraction recovery, matrix effects, and inter-individual physiological variability. These variations are more pronounced at concentrations near the lower limit of quantification (LLOQ), where the heteroscedastic behavior of error directly impacts analytical parameters. To mitigate this effect, the use of weighted regression models (such as 1/x or 1/x²) is essential. This work examines the scientific, technical, and regulatory foundations underlying the acceptance criteria for chromatographic methods in bioanalysis according to the ICH M10 guideline, contrasting them with traditional analytical quality control methods. It is concluded that the margins permitted by ICH M10 (±15% accuracy and precision across the linear range and ±20% for these same parameters at the LLOQ) do not imply lesser technical rigor, but rather a regulatory standardization essential to ensure reliable, repeatable, and reproducible results despite the complexity of biological samples.
El bioanálisis constituye un pilar fundamental para llevar a cabo investigación clínica dirigida al desarrollo de medicamentos, mejoras en las prácticas clínicas y en la toma de decisiones en salud, lo cual se traduce en beneficios sociales y económicos.1
Los métodos bioanalíticos cromatográficos son una herramienta importante para la cuantificación precisa, exacta y reproducible de fármacos y sus metabolitos en muestras biológicas. También sustentan los estudios de farmacocinética, farmacodinamia, farmacotoxicidad, biodisponibilidad y bioequivalencia.2,3
Por ello, el uso de métodos bioanalíticos que no cumplen con los estándares de calidad establecidos puede comprometer la confiabilidad de los datos, y derivar en riesgos para la seguridad del paciente, pérdidas económicas y toma de decisiones erróneas en el ámbito sanitario (entre otros); entonces, se requiere validar dichos métodos.
La validación de métodos bioanalíticos es una evaluación sistemática mediante la cual se demuestra que un método analítico (cromatográfico o de ensayo de unión a ligando) genera resultados confiables, precisos y exactos para cuantificar un analito en una muestra biológica; y es un requisito indispensable antes de aplicar el método de forma rutinaria en estudios preclínicos o clínicos.4
La guía ICH (International Council for Harmonisation) M10 (R2) establece que la validación de métodos cromatográficos utilizados en bioanálisis debe incluir la evaluación de los siguientes parámetros:
- selectividad,
- especificidad,
- efecto matriz,
- curva de calibración,
- rango lineal (desde el límite inferior de cuantificación [lower limit of quantification] LLOQ, hasta el límite superior de cuantificación [upper limit of quantification] ULOQ),
- exactitud,
- precisión,
- arrastre (carry-over),
- integridad de la dilución,
- estabilidad y
- reproducibilidad de reinyección.
En el contexto internacional, las agencias regulatorias, en sintonía con el International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use (ICH), han adoptado las recomendaciones establecidas para la validación de métodos cromatográficos en bioanálisis. En particular, estos lineamientos contemplan la definición de límites de aceptación para parámetros críticos del método, como la precisión y la exactitud, los cuales son fundamentales para garantizar la confiabilidad de los resultados bioanalíticos.
Estos criterios establecen que la exactitud (%Bias) para la medida de los niveles del rango lineal debe tener una variación de ±15% del valor nominal, a excepción del LLOQ, en donde se acepta una variación de ±20% debido al mayor error inherente a concentraciones bajas. Por tanto, la precisión (%CV) de las concentraciones de cada nivel no debe ser mayor a 15%, excepto en el LLOQ, donde no debe exceder al 20%.
Dichos rangos de aceptación a menudo se perciben como relativamente altos, en comparación con los rangos que se manejan para validación de métodos analíticos cromatográficos utilizados en control de calidad de medicamentos y formas farmacéuticas, donde se permite una variabilidad máxima del 2% para ambos parámetros.5
En este artículo se analizan las principales razones que sustentan el establecimiento de estos criterios en la validación de métodos bioanalíticos cromatográficos, por lo que se consideran aspectos científicos, regulatorios y prácticos, así como la variabilidad inherente a las matrices biológicas y las limitaciones analíticas asociadas.
El bioanálisis se divide en métodos cuantitativos cromatográficos y ensayos de unión a ligando (ligand binding assays, LBA). Los primeros incluyen técnicas instrumentales como la cromatografía líquida de alta resolución (high performance liquid chromatography, HPLC) y la cromatografía líquida acoplada a espectrometría de masas (liquid chromatography coupled with tandem mass spectrometry, LC-MS/MS), empleadas para la cuantificación de fármacos y metabolitos en matrices biológicas, mientras que los LBA se basan en interacciones específicas ligando-receptor o antígeno-anticuerpo para la determinación de biomoléculas complejas2.
Si bien los criterios de aceptación para evaluar la precisión y la exactitud en bioanálisis cromatográfico están estandarizados en todo el mundo, su magnitud contrasta notablemente con lo que ocurre en los métodos analíticos cromatográficos utilizados en la cuantificación de principio activo en medicamentos. Ello subraya la necesidad de analizar los fundamentos científicos, técnicos y regulatorios que sustentan dichos criterios.
La precisión se evalúa por medio de un parámetro denominado porcentaje de variación (%CV). La guía ICH establece que el valor aceptable para métodos de cromatografía liquida (liquid chromatography, LC) debe ser ≤15% para los puntos dentro del rango lineal y ≤20 para el LLOQ.
La exactitud se evalúa por medio del porcentaje relativo de error (%Bias), donde el valor máximo para los puntos dentro del rango lineal debe ser ±15% para todos los niveles y de ±20% para el LLOQ.2
Para comprender por qué los métodos bioanalíticos aceptan criterios de precisión y exactitud de 15%, en contraste con los valores frecuentemente inferiores al 2% (observados en métodos cromatográficos en control de calidad de medicamentos) es necesario considerar las diferencias existentes entre los dos tipos de métodos. La Tabla 1 resume los principales factores que contribuyen a esta diferencia regulatoria y metodológica.
| Tabla 1. Comparación entre métodos cromatográficos en disolución y en bioanálisis | ||
|---|---|---|
| Característica | Métodos cromatográficos en disolución | Métodos cromatográficos bioanalíticos |
| Tipo de matriz | Soluciones estándar simples | Matrices biológicas complejas (plasma, sangre, suero, orina) |
| Concentración del analito | Generalmente altas (mg / mL) | Ultratraza (ng / mL, pg / mL) |
| Preparación de muestra | Mínima o simple | Múltiples etapas de extracción y purificación |
| Efecto matriz | Bajo o inexistente | Frecuente y significativo |
| Variabilidad biológica | Ausente | Elevada |
| Error analítico | Relativamente constante | Heterocedástico |
| Precisión típica aceptada | ≤2% | ≤15% |
| Exactitud típica aceptada | ≤2% | ≤15% |
| Criterio para LLOQ | Más estricto (≤2%) | ±20% |
| Técnicas frecuentes | HPLC-UV | LC-MS/MS, UHPLC-MS/MS |
| Complejidad instrumental | Moderada | Alta |
| Usos comunes | Cuantificación de principios activos en medicamentos (control de calidad) Cuantificación de productos de degradación | Investigación clínica (farmacocinética y farmacodinamia) Estudios de bioequivalencia Monitoreo terapéutico Bioquímica diagnóstica |
| Costo analítico | Menor | Mayor |
Como se observa en la Tabla 1, los métodos bioanalíticos presentan mayores fuentes potenciales de variabilidad debido a la complejidad de las matrices biológicas, a las concentraciones de analitos y al procesamiento analítico requerido, lo que contribuye al establecimiento de criterios regulatorios de aceptación más amplios.
Aunque el %CV y el %Bias se evalúan de manera independiente durante la validación bioanalítica, ambos parámetros contribuyen conjuntamente al desempeño global del método analítico.6
El error aleatorio afecta principalmente la reproducibilidad de las mediciones, lo cual genera dispersión entre los resultados obtenidos bajo las mismas condiciones experimentales, mientras que el error sistemático produce desviaciones constantes respecto al valor verdadero o nominal del analito.
En conjunto, ambos tipos de error determinan la confiabilidad de la cuantificación bioanalítica, particularmente en matrices biológicas complejas y en concentraciones cercanas al LLOQ, donde pequeñas variaciones pueden afectar significativamente la exactitud de los resultados. Por esta razón, la evaluación integral del desempeño analítico requiere considerar simultáneamente la precisión y la exactitud, ya que un método puede presentar buena reproducibilidad, pero elevada desviación sistemática, o viceversa.
Desde una perspectiva metrológica, de acuerdo con la guía ISO 5725/VIM, la exactitud se evalúa como una combinación de veracidad y precisión, lo que sugiere la conveniencia de enfoques que integren ambos componentes de error que permitan determinar algunas desviaciones en el proceso de análisis.7 Por tanto, se han propuesto estrategias estadísticas que combinan en error sistemático y aleatorio en una evaluación global, lo cual permite una interpretación más integral del desempeño analítico.8 Sin embargo, se discuten los parámetros ya mencionados sólo para evaluar precisión y exactitud, según la guía ICH M10 (R2).
Desde luego, hay que entender que el bioanálisis es un proceso integral que va más allá de la simple medición instrumental. Un método bioanalítico cromatográfico comprende múltiples etapas, incluidos la toma y el almacenamiento de las muestras, la preparación y tratamiento de la matriz biológica, la extracción del analito, la separación cromatográfica, la detección instrumental y el procesamiento de datos.9
Cada una de esas etapas puede introducir variabilidad experimental, por lo que el desempeño final del método depende del comportamiento global del procedimiento y no únicamente de la capacidad del sistema cromatográfico como en el análisis del principio activo en el control de calidad de medicamentos.
Las etapas de un método bioanalítico son10:
- fase preanalítica,
- fase de preparación de muestras,
- fase de análisis y
- fase posanalítica.
Cada una de estas fases añade variabilidad a los resultados obtenidos con el método como se muestra en la Figura 1.
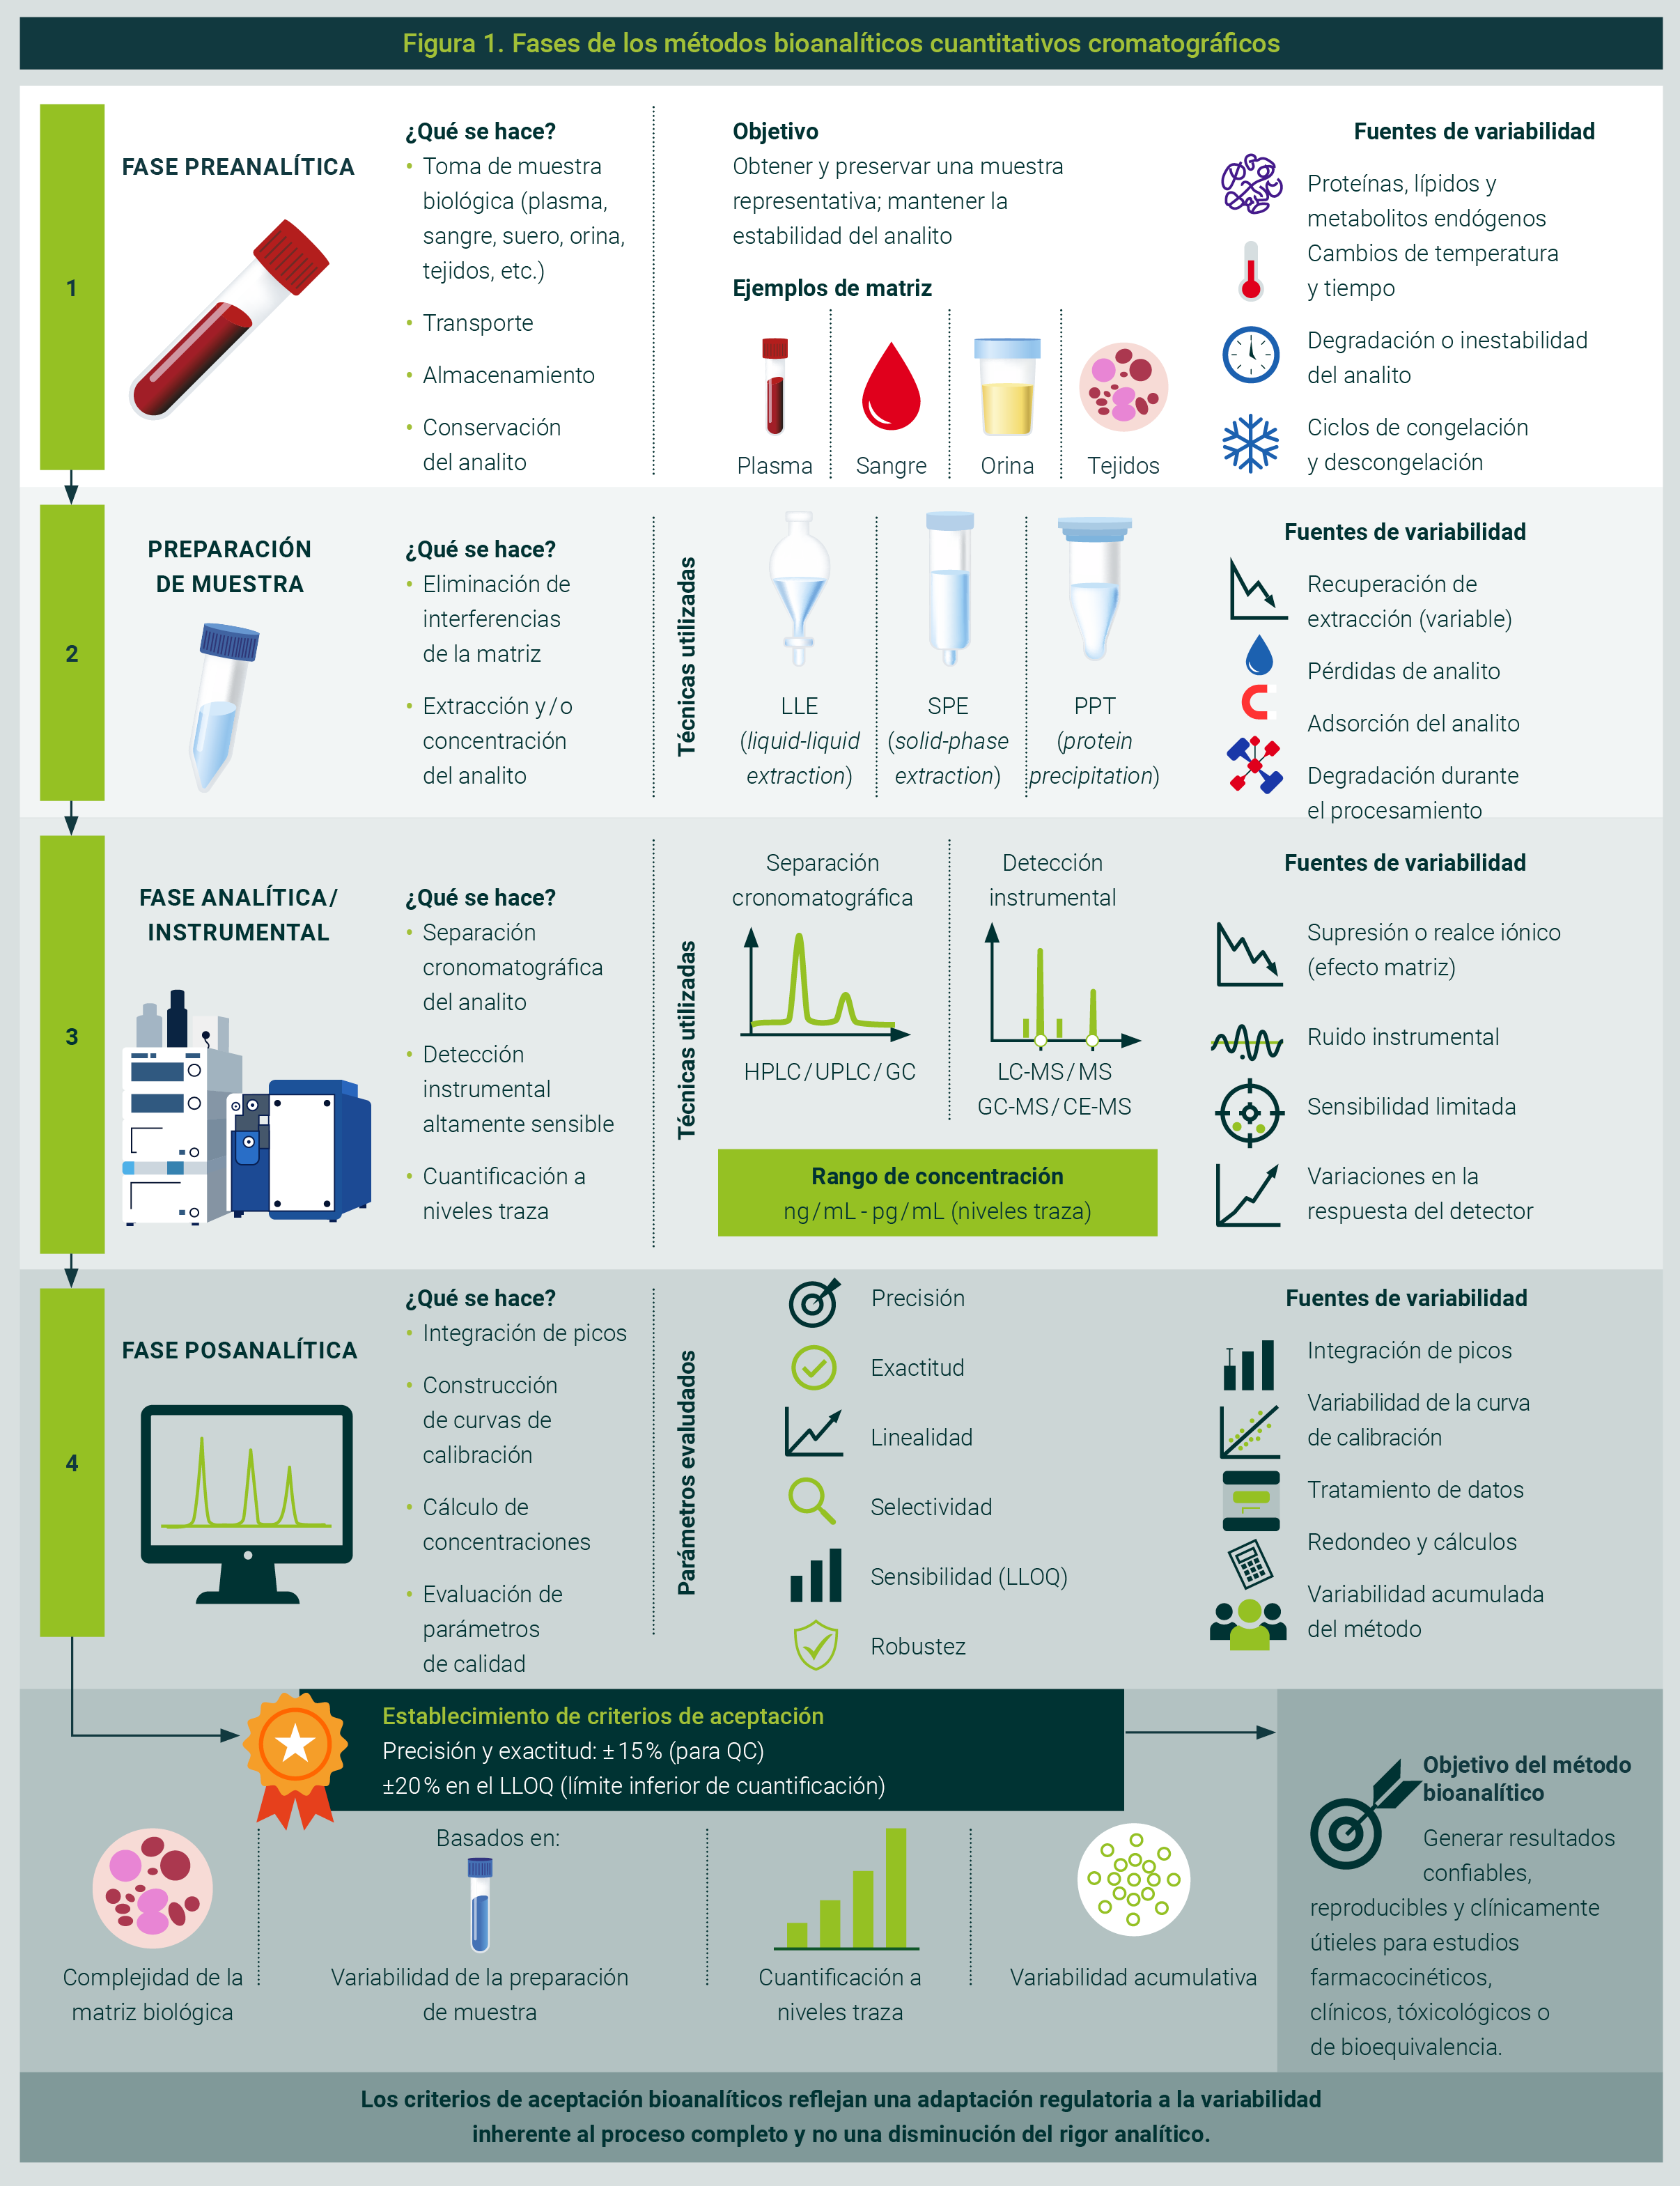
A diferencia de los métodos cromatográficos en disolución, el bioanálisis involucra múltiples etapas susceptibles de introducir variabilidad experimental.
La acumulación de errores asociados con la toma de muestra, preparación, extracción, separación cromatográfica y cuantificación contribuye significativamente al incremento del %CV y %Bias observados en matrices biológicas.
La Tabla 2 resume las principales fuentes de variabilidad presentes en cada etapa del proceso bioanalítico y sus posibles estrategias de mitigación. En ella se observa que la variabilidad en bioanálisis no depende exclusivamente de la detección instrumental, sino del comportamiento global del método analítico y de la interacción entre múltiples factores experimentales y biológicos.
| Tabla 2. Fuentes de variabilidad en bioanálisis | |||
|---|---|---|---|
| Etapa del método | Fuente de variabilidad | Efecto analítico esperado | Estrategias de mitigación| |
| Recolección de muestra | Hemólisis, lipemia, anticoagulantes, almacenamiento | Alteración de estabilidad y efecto matriz | Estandarización de condiciones preanalíticas |
| Transporte y almacenamiento | Temperatura, ciclos congelación - descongelación | Degradación del analito | Estudios de estabilidad |
| Preparación de muestra | Recuperación variable, pérdidas de analito | Incremento del %CV y %Bias | Optimización del método de extracción |
| Precipitación / extracción | Supresión o realce iónico | Cuantificación errónea | Evaluación de efecto matriz |
| Separación cromatográfica | Coelución e interferencias | Disminución de selectividad | Optimización cromatográfica |
| Detección instrumental | Ruido, deriva instrumental | Variabilidad en sensibilidad | Calibración y mantenimiento |
| Cuantificación | Error de integración y curva de calibración | Sesgo analítico | Uso de regresión ponderada |
| Concentraciones cercanas al LLOQ | Heteroscedasticidad | Aumento del error relativo | Modelos 1/x o 1/x2 |
| Variabilidad biológica | Diferencias fisiológicas interindividuales | Respuestas inconsistentes | Uso de múltiples lotes de matriz |
Etapas del bioanálisis
La fase preanalítica consiste en la toma, recolección, transporte y almacenamiento de la muestra en donde las fuentes de variabilidad son la toma de muestra, la degradación de la misma, el tiempo y la temperatura de almacenamiento.
Por otro lado, la fase de preparación consiste en la eliminación de interferencias de la matriz y la extracción del analito, donde las principales fuentes de variación son las pérdidas de analito, la degradación en el procesamiento y la recuperación del analito en la extracción.
Posteriormente, la fase de análisis consiste en la separación cromatográfica del analito y los interferentes de la matriz biológica, su detección instrumental y su cuantificación. Las fuentes de variación provienen de la eficiencia en la separación, la sensibilidad del método y el aumento del error al trabajar a concentraciones bajas (ng/mL y pg/mL).
Finalmente, la fase posanalítica consiste en el tratamiento de los datos, cálculo de concentraciones y evaluación de los parámetros del método, donde las principales fuentes de variación son la integración de los picos, la variabilidad en la curva de calibración, el redondeo de concentraciones y la variabilidad acumulada del método.
Entonces, las mayores fuentes de variabilidad están asociadas con la naturaleza de las muestras, su complejidad, la dificultad en la separación del analito, las pérdidas durante su procesamiento y las cantidades tan pequeñas de analito que se trabajan. Dichos factores se discuten a continuación.
Determinación de concentraciones ultratraza (ng/mL y pg/mL)
Un aspecto importante en bioanálisis es la heterocedasticidad, fenómeno en el cual la variabilidad del error analítico no permanece constante a lo largo del rango de concentraciones de trabajo.
En métodos bioanalíticos cuantitativos, particularmente en concentraciones cercanas al LLOQ, factores como las fluctuaciones instrumentales, las variaciones en el procesamiento de la muestra o las interferencias de la matriz biológica suelen generar incrementos significativos en el error relativo. Ello se traduce en un aumento notable del %CV y el %Bias en el extremo inferior del rango de trabajo.
Este comportamiento contrasta con el de muchos métodos analíticos en disolución, donde la varianza tiende a ser constante debido al empleo de soluciones estándar más simples y concentraciones analíticas mayores.
Debido a esta característica heterocedástica, en bioanálisis es común el uso de modelos de regresión ponderada (frecuentemente 1/x o 1/x²), con el objetivo de mejorar el ajuste de la curva de calibración en las concentraciones bajas y obtener cuantificaciones más precisas y exactas en el rango cercano al LLOQ.11
En consecuencia, la heteroscedasticidad constituye uno de los fundamentos estadísticos que justifican el establecimiento de criterios regulatorios de aceptación más amplios en validación bioanalítica, en comparación con métodos cromatográficos convencionales.
Naturaleza de la matriz biológica
Como se observó anteriormente con los parámetros de validación, la parte más crucial al desarrollar un método bioanalítico es la propia matriz biológica.
Lejos de ser un medio inerte, una matriz biológica es una fuente importante de variabilidad que puede influir en diversos parámetros de un método analítico, especialmente cuando se ocupan técnicas con alta sensibilidad.
Comprender y caracterizar los diversos efectos de las matrices biológicas se ha vuelto algo fundamental en el desarrollo de métodos analíticos, por lo que a continuación se describen algunos de los más importantes.
Efecto matriz (EM)
Uno de los parámetros importantes a considerar y caracterizar en los ensayos bioanalíticos es el efecto matriz (EM). El EM es una de las variables más complejas de controlar y optimizar debido a su naturaleza. Este efecto se refiere a la diferencia entre la respuesta del instrumento en una solución estándar y la respuesta del mismo analito en una matriz biológica, la cual suele ocurrir debido a la influencia de los compuestos coeluyentes en la ionización del analito.12
En métodos LC-MS/MS, el EM suele manifestarse principalmente como fenómenos de supresión o realce iónico durante la ionización electrospray.
La supresión iónica ocurre cuando compuestos coeluyentes presentes en la matriz biológica (como fosfolípidos, sales, metabolitos endógenos o proteínas residuales) compiten con el analito por el proceso de ionización, lo cual disminuye la eficiencia de formación de iones y reduce la intensidad de la señal detectada.
Por el contrario, el realce iónico ocurre cuando se determinan componentes de la matriz que favorecen la ionización del analito, lo cual incrementa artificialmente la respuesta instrumental.13
Estos fenómenos pueden generar desviaciones importantes en la cuantificación, ya que una misma concentración del analito puede producir respuestas instrumentales diferentes, dependiendo de la composición específica de la matriz biológica.
Por ejemplo, una supresión iónica del 20% puede ocasionar subestimación significativa de la concentración real del analito, mientras que un realce iónico puede producir sobrestimaciones analíticas.
Además, debido a que la magnitud del EM puede variar entre individuos, lotes de plasma o condiciones fisiológicas, estos fenómenos contribuyen significativamente al aumento de la variabilidad en la precisión y exactitud de métodos bioanalíticos.
Los componentes coeluyentes pueden ser compuestos endógenos extraídos de la matriz biológica, agentes de formulación, entidades químicas presentes en la fase móvil o reactivos introducidos durante los procedimientos de extracción debido a la similitud de propiedades fisicoquímicas.
Cabe destacar que, por definición, el EM se origina a partir de componentes coeluyentes que provienen de la matriz biológica o del uso de algún anticoagulante (para plasma).
Para lograr la exactitud, precisión y sensibilidad deseadas, así como evitar que el EM afecte la selectividad del método (que es la capacidad para diferenciar la señal del analito de los componentes de la matriz), es necesario evaluar y controlar el EM durante el desarrollo de métodos bioanalíticos.
El EM es un fenómeno complejo que puede resultar afectado por muchos factores, como las propiedades fisicoquímicas del analito, el tipo y origen de la matriz, el método de preparación de la muestra, las condiciones de trabajo de acuerdo con la técnica de análisis y los instrumentos utilizados.
Para limitar su efecto durante el rendimiento del ensayo, el EM debe evaluarse y minimizarse durante el desarrollo del ensayo. En cuanto a la validación de métodos bioanalíticos, la ICH M10 proporciona sugerencias explícitas para el método, como la adición de un extra de analito (ya sea previo a la inclusión de la matriz biológica o después de realizar el procesamiento de la muestra) para comparar si existe un cambio provocado por la presencia de la matriz.2
Por ejemplo, en métodos LC-MS/MS es frecuente que fosfolípidos endógenos presentes en plasma coeluyan con el analito durante la ionización electrospray, lo que produce fenómenos de supresión iónica que disminuyen la intensidad de la señal analítica. En consecuencia, una misma concentración de analito puede generar respuestas instrumentales diferentes dependiendo de la composición específica de la matriz biológica analizada.
En algunos casos, este fenómeno puede ocasionar pérdidas significativas de sensibilidad y aumentos considerables en la variabilidad del método.14
Para poder disminuir el EM (independientemente de la técnica analítica o las condiciones de trabajo en general), la mejor manera es optimizar la preparación de las muestras, de lo cual se hablará a continuación.
Procesamiento de muestras
Los métodos de preparación de muestras constituyen la base de mediciones analíticas fiables y suelen considerarse la etapa más crítica del proceso.
Antes del análisis instrumental, las muestras crudas deben transformarse en una forma que sea representativa de la muestra original y compatible con la técnica de análisis elegida. De modo que la preparación de la muestra debe garantizar un aislamiento eficiente del analito, minimizar las interferencias y proteger el rendimiento del instrumento.15
En diversos campos, como el desarrollo farmacéutico, el diagnóstico clínico, la seguridad alimentaria y los análisis ambientales, la precisión, la reproducibilidad y la sensibilidad de los resultados dependen directamente de la calidad de la preparación de la muestra.15
Para seleccionar la técnica adecuada de preparación es importante considerar aspectos como las características fisicoquímicas de los componentes de la muestra, los objetivos del método y las limitaciones prácticas relacionadas con su desarrollo (como lo pueden ser el tiempo de trabajo y un presupuesto limitado).
Como ya se mencionó antes, las matrices biológicas son una fuente de alta variabilidad en el desarrollo del método —ya que suelen ser ricas en diversas moléculas que pueden interactuar con el analito o simplemente interferir en su medición—, por lo que es necesario comprender exactamente el tipo de matriz con la que se está trabajando y darle un tratamiento adecuado que pueda eliminar estos compuestos interferentes.
Por tanto, la técnica más común es la precipitación de proteínas, que si bien, no es un método de preparación muy selectivo, es el más sencillo y económico para eliminar estas moléculas de las diversas matrices biológicas.
Además de la técnica anterior, los diferentes tipos de extracciones y filtración son muy utilizadas en el tratamiento de muestras biológicas.15 Estos métodos sirven para separar partes del compuesto de acuerdo con sus propiedades fisicoquímicas, mediante lo cual se deja lo más pura posible a la molécula de interés (el analito).
Mientras más compleja sea la matriz, más técnicas de separación se pueden requerir durante el tratamiento. Cabe señalar que, al agregar más pasos al proceso, la probabilidad de pérdidas de la muestra aumenta, lo que puede generar variaciones en los resultados obtenidos, por lo que en el análisis se podría observar menor cantidad que ya no sea representativa del analito original.16
De igual manera, durante las etapas de extracción y preparación de muestras pueden producirse pérdidas parciales del analito debido a fenómenos de adsorción, degradación química o recuperación incompleta. Por ejemplo, durante una precipitación de proteínas o una extracción líquido-líquido, pequeñas variaciones en el pH, el solvente de extracción o el tiempo de centrifugación pueden modificar la eficiencia de recuperación del analito.
Dichas pérdidas suelen ser más críticas en concentraciones bajas, donde incluso pequeñas disminuciones en la cantidad recuperada pueden afectar significativamente la precisión y exactitud del método bioanalítico. Recuperaciones del 70-90% pueden considerarse aceptables siempre que sean reproducibles.17
Existen otras técnicas más especializadas como la purificación por inmunoafinidad, pero su uso ya depende mucho del tipo de muestra y método analítico a realizar.
Siempre es relevante mencionar que elegir una o varias de estas técnicas depende de encontrar un equilibrio entre la complejidad, los requisitos de sensibilidad y las limitaciones prácticas. Hay que tener en cuenta que un método inadecuado puede provocar diversos problemas como los anteriormente mencionados, lo cual genera mayor variabilidad, inexactitud e imprecisión en los resultados.
Cada etapa del procesamiento de muestras puede introducir variabilidad adicional en el método bioanalítico. Durante el pipeteo y preparación de soluciones pueden producirse errores volumétricos; en la precipitación de proteínas y extracción del analito pueden ocurrir recuperaciones variables o pérdidas parciales de la molécula de interés; mientras que etapas como evaporación, reconstitución y centrifugación pueden derivar en degradación del analito, separación incompleta o variaciones en la concentración final de la muestra procesada.
Debido a que estos procedimientos se realizan de manera secuencial, los errores asociados a cada etapa pueden acumularse progresivamente, incrementar la variabilidad total del método y afectar parámetros como la precisión (%CV) y la exactitud (%Bias), especialmente en concentraciones cercanas al LLOQ.
Debido a la gran cantidad de variables involucradas en el bioanálisis, el desarrollo de métodos bioanalíticos no sólo busca alcanzar sensibilidad y selectividad adecuadas, sino también garantizar suficiente robustez frente a pequeñas variaciones experimentales inevitables. En este contexto, la robustez representa la capacidad del método para mantener un desempeño analítico aceptable ante modificaciones menores en condiciones como el pH, composición de la fase móvil, temperatura, tiempos de extracción, centrifugación o características de la matriz biológica.
La evaluación de la robustez adquiere especial relevancia en bioanálisis debido a la naturaleza heterogénea de las muestras biológicas y a la acumulación progresiva de variabilidad durante las distintas etapas del procedimiento analítico. Por ello, los criterios regulatorios de aceptación no solamente consideran la capacidad del método para cuantificar el analito, sino también su capacidad para producir resultados reproducibles y confiables bajo condiciones experimentales variables.
Variabilidad interindividual
Además de la complejidad por el EM y los tratamientos de la muestra necesarios para un análisis adecuado, otros factores que pueden contribuir a la variabilidad de los resultados de un método analítico relacionados con el uso de muestras biológicas son la variabilidad interindividual y los factores fisiológicos. Para poder explicarlos es importante mencionar que ambos están relacionados y también tienen gran influencia en el EM.
Diversos estudios han comprobado que el EM y el grado de unión a proteínas (que es un factor fisiológico muy importante) varían significativamente entre plasma humano, de rata y de conejo, lo que puede afectar la cuantificación del método si no se toman las estrategias adecuadas.18
Múltiples investigaciones también han observado que factores como la edad, el estado metabólico, los niveles lipídicos basales o la función renal del individuo pueden modificar la composición de su matriz biológica, lo cual altera la concentración real del analito y provoca que puedan obtenerse datos no reproducibles.19
Por ejemplo, muestras de plasma lipémico con altas concentraciones de triglicéridos y lípidos pueden incrementar significativamente el EM y alterar la eficiencia de ionización del analito en métodos LC-MS/MS.
De manera similar, muestras hemolizadas pueden liberar hemoglobina, fosfolípidos y otros componentes intracelulares capaces de interferir con la detección instrumental o modificar la recuperación del analito durante el procesamiento de la muestra.20
Asimismo, el tipo de anticoagulante utilizado durante la recolección de la muestra biológica, como EDTA (ácido etilendiaminotetraacético, ethylenediaminetetraacetic acid), heparina o citrato puede modificar la estabilidad del analito o alterar la respuesta instrumental debido a diferencias en composición química y efectos sobre la ionización.21
Dichas variaciones indican que incluso muestras obtenidas bajo condiciones clínicas similares pueden presentar comportamientos analíticos diferentes, lo cual contribuye al incremento de la variabilidad y dificulta el cumplimiento de criterios analíticos extremadamente estrictos.
Para dar un ejemplo más concreto, supongamos que un paciente tiene una composición particular en su sangre (una enfermedad hemolítica que aumente los niveles de algunas proteínas), que dicha condición no se considera al momento de realizar un análisis y se toman sus resultados como punto de referencia. Si posterior a esto se toma una muestra de sangre a otra persona con niveles proteicos normales (así se le realizara exactamente el mismo tratamiento y cuidado que a la primera muestra), es posible que la respuesta obtenida en este caso no coincida con los valores del analito reales en el paciente, lo cual puede propiciar un falso positivo o negativo que derive en consecuencias en su salud.
Los ejemplos anteriores nos ayudan a entender que, dependiendo de las particularidades de cada individuo en su metabolismo, la dieta, posibles enfermedades e incluso variaciones genéticas, la composición de una matriz puede variar significativamente.
Por lo tanto, la preparación de muestras debe ser adecuada y considerar todo este tipo de variaciones que pueden dar resultados diferentes de acuerdo con su composición. Este efecto está estrechamente relacionado con parámetros como la selectividad, por lo que las guías internacionales basadas en la ICH M10 lo incluyen en sus directrices de validación.
Robustez del método
Gracias a estos factores es que las guías de validación incluyen otro parámetro fundamental, la robustez, la cual mide la habilidad del procedimiento analítico para producir resultados exactos y precisos, incluso cuando existen cambios en las condiciones experimentales.22
Este parámetro es sustancial ya que tener un método robusto, en términos de variabilidad de la matriz, puede ayudar a que las variaciones que no pueden eliminarse al menos puedan identificarse y controlarse.
Las causas de las diferencias en los criterios de aceptación del %CV y el %Bias entre métodos analíticos convencionales y bioanálisis provienen de la naturaleza de la muestra, la variabilidad biológica, las concentraciones ultrabajas que se trabajan, el procesamiento de las muestras y las limitaciones analíticas (Figura 2).
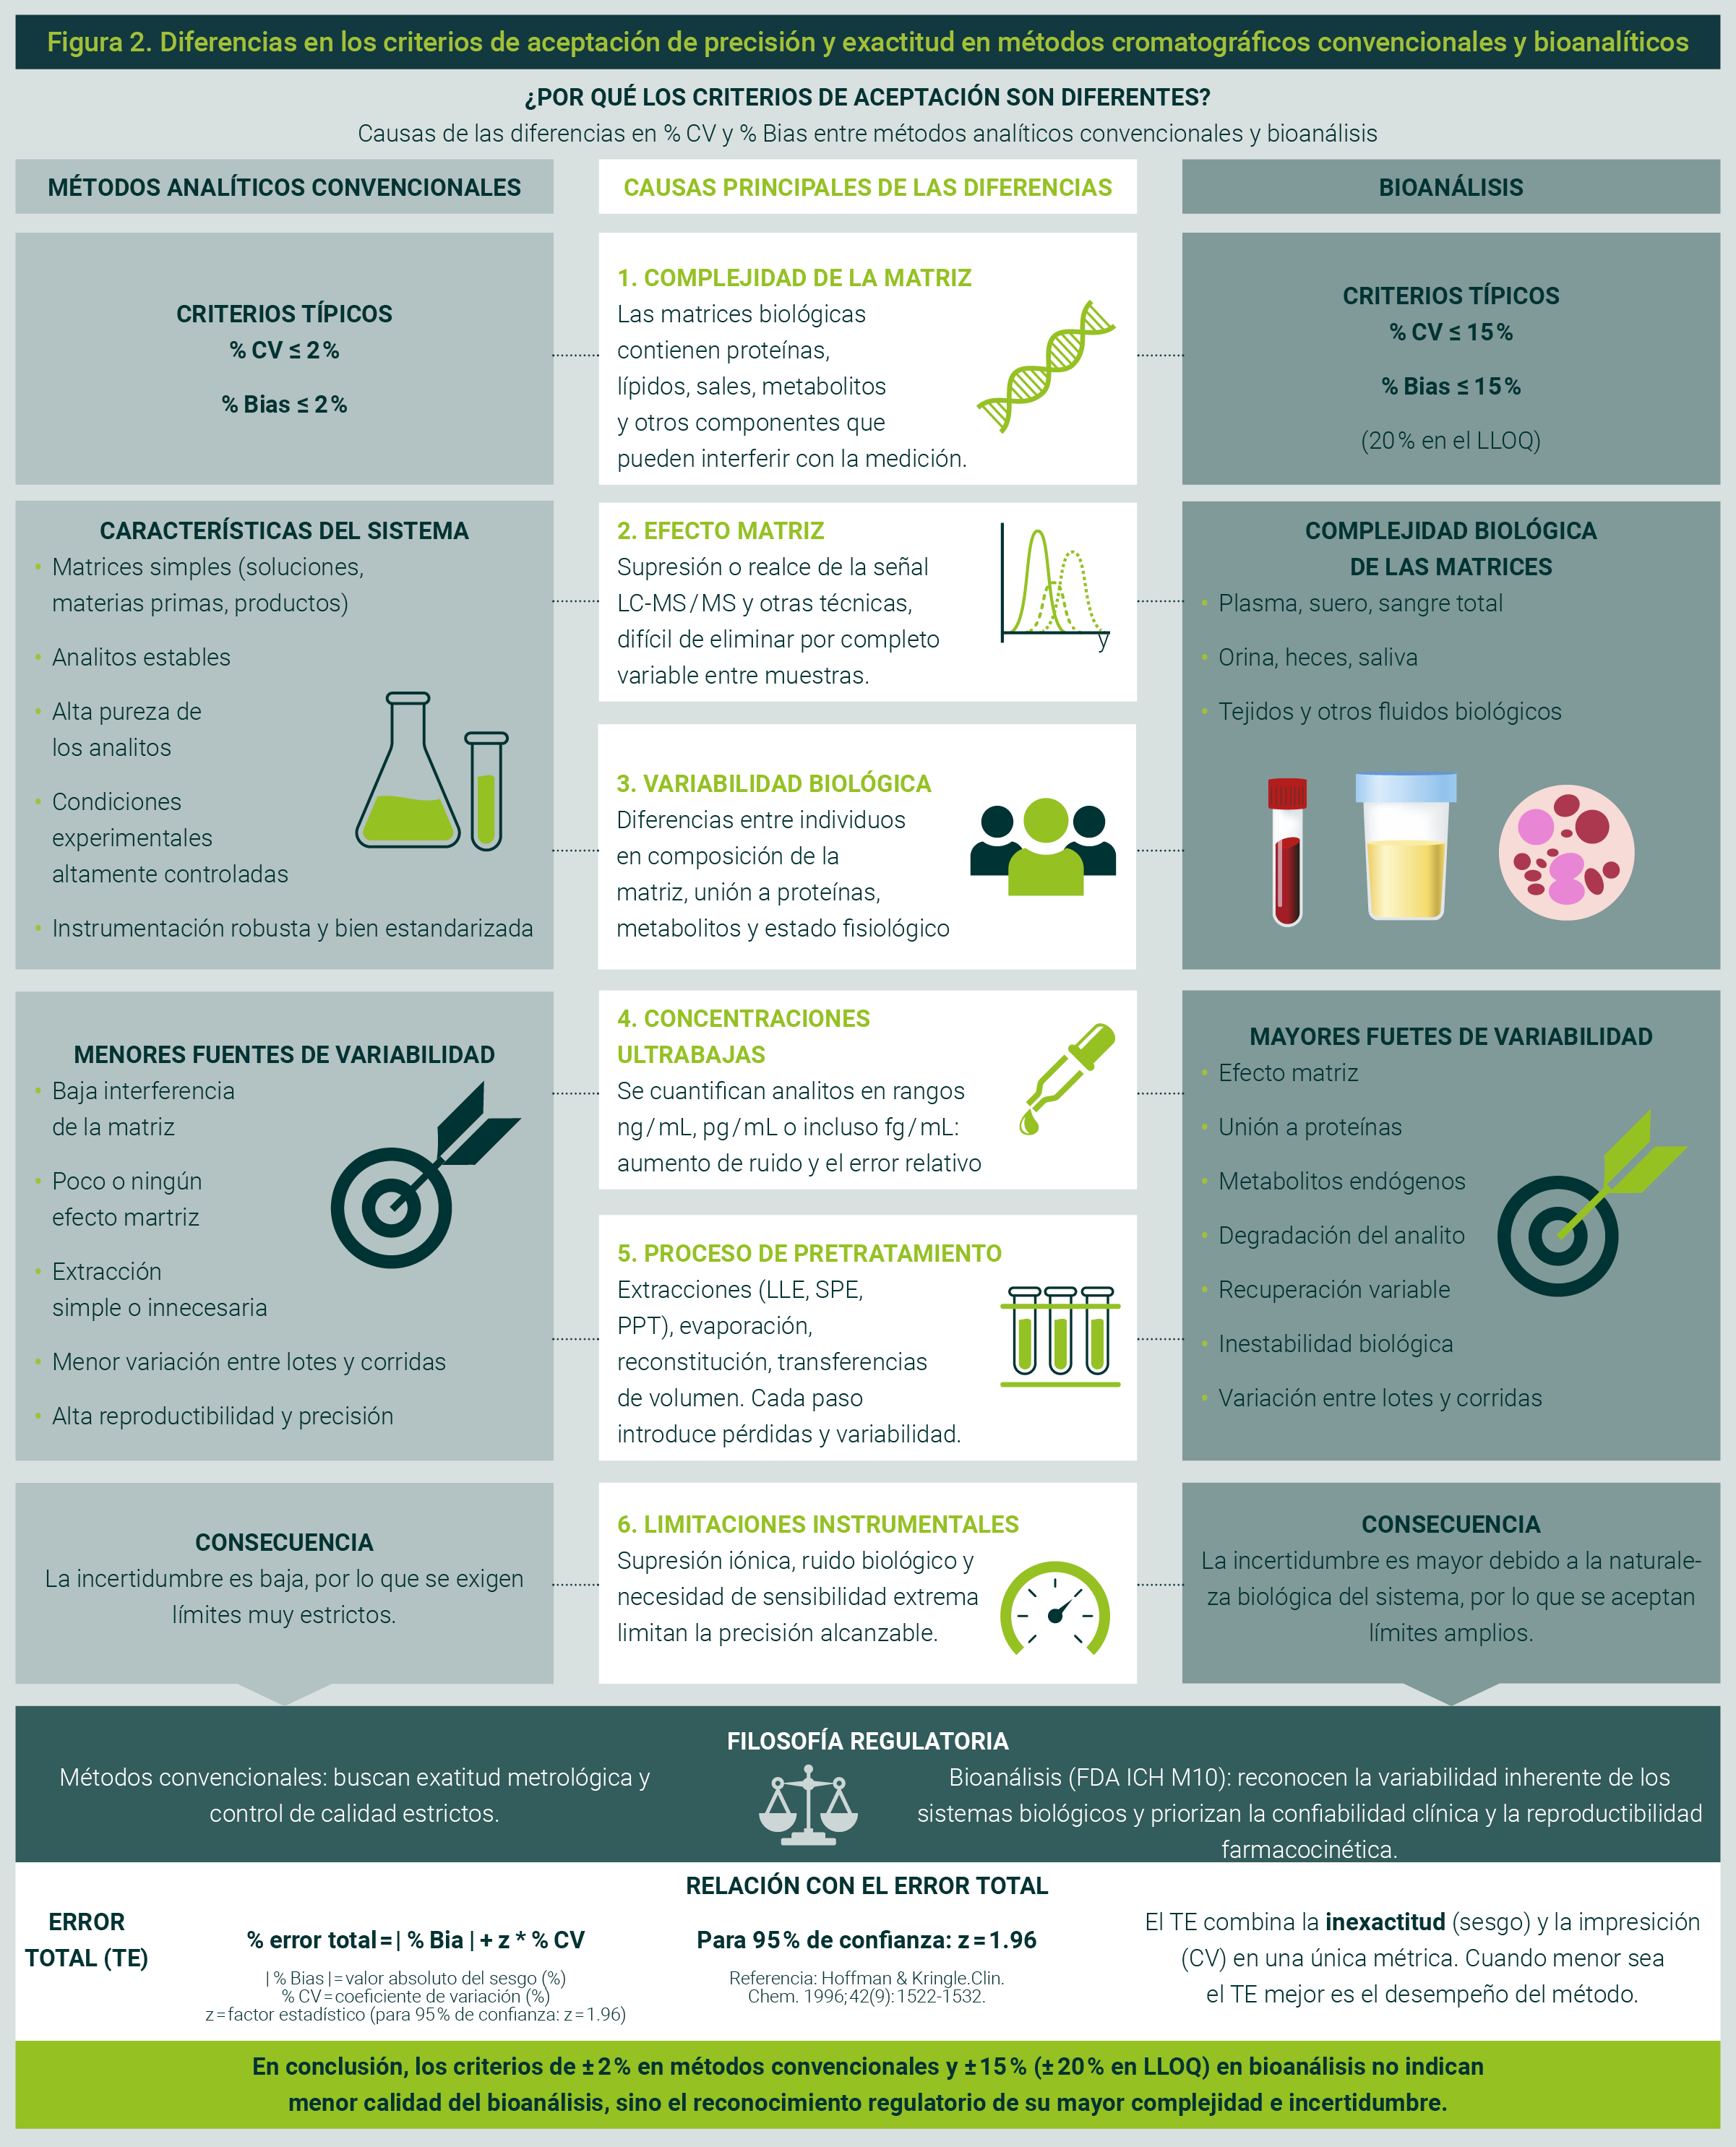
En bioanálisis, la naturaleza de la muestra afecta el análisis debido a su complejidad, el EM y la variabilidad biológica. Las concentraciones ultrabajas, por su parte, tienen variabilidad mayor.
El procesamiento de la muestra y la extracción del analito requieren de múltiples pasos con cambios fisicoquímicos (evaporación, congelamiento, reconstitución, cambio de pH, extracción líquida, centrifugación, etc.) que causan la pérdida inherente del analito.
Finalmente, aumentar la sensibilidad y la eficiencia de los métodos requiere equipo más especializado como (UHPLC, ultra high performance liquid chromatography, cromatografía líquida de ultra alta resolución), uso de columnas especiales, uso de fases móviles más complejas y la modificación de otros factores que aumentan el costo del análisis.
Los factores mencionados en bioanálisis generan mayor variabilidad, por lo que los límites de aceptación del %CV y el %Bias son más amplios, en comparación de los métodos analíticos convencionales.
Los criterios discutidos anteriormente (en cuanto a los rangos de aceptación de precisión y exactitud en la validación de métodos bioanalíticos cromatográficos cuantitativos) son los estándares mínimos que debe cumplir un método desarrollado antes de ser utilizado. Sin embargo, la guía ICH M10 (R2) establece recomendaciones que debe cumplir el método antes de ser capaz de analizar muestras.
De acuerdo con la guía ICH M10 (R2), la integridad de cada corrida analítica debe confirmarse mediante la evaluación sistemática de estándares y controles que aseguren la vigencia de la validación original. Para ello, es indispensable incluir una curva de calibración con estándares preparados el día del análisis (mínimo seis niveles entre el LLOQ y el ULOQ), donde al menos el 75% de estos puntos cumplan con un margen de exactitud de ±15% (±20% para el LLOQ).
Asimismo, se deben distribuir muestras de control de calidad (QC, quality control) en tres niveles LLOQ (bajo, medio y alto) de manera intercalada a lo largo de la corrida analítica para evitar errores por posicionamiento.
Se requiere, además, que el 67% del total de los QC y al menos el 50% por cada nivel de concentración se sitúen dentro de los límites ±15% (±20% para el límite inferior).
Igualmente, la inclusión de blancos resulta crítica para descartar fenómenos de arrastre (carry-over) o interferencias que comprometan la selectividad. Sólo ante el cumplimiento estricto de estos criterios de aceptación se autoriza el reporte de las concentraciones de las muestras de estudio.
Finalmente, el reanálisis queda restringido a eventos técnicos o procedimentales justificados (como falla instrumental o necesidad de dilución) y bajo un plan preestablecido; se prohibe su ejecución fundamentada únicamente en resultados inesperados.2
En Latinoamérica, Brasil y México se establecen criterios acordes con las recomendaciones de la guía ICH M10 (R2) para la validación de métodos bioanalíticos cromatográficos, regulados por la Agencia Nacional de Vigilancia Sanitaria (ANVISA) y por la Comisión Federal para la Protección contra Riesgos Sanitarios (COFEPRIS).
En Brasil existen existe la Resolución RDC 941/202423 y la Guía No. 72/202424, pero en México esto se rige por la Norma Oficial Mexicana NOM-177-SSA1-2013.25
Otros países tienen regulaciones menos específicas para la validación y uso de este tipo de métodos bioanalíticos debido a una adopción heterogénea de las guías ICH.
Con respecto a la armonización con las guías ICH en Latinoamérica, actualmente Argentina, Brasil y México participan como Regulatory Members, lo que les permite intervenir formalmente en el desarrollo y armonización de éstas. Perú, República Dominicana, Cuba, Paraguay, El Salvador y Colombia participan como Observers, mientras que países como Costa Rica y Chile no cuentan actualmente con una participación reconocida ante la ICH.26
Diversas autoridades sanitarias en Latinoamérica utilizan las guías ICH como referencia para desarrollar o actualizar sus requisitos regulatorios. Por ejemplo, algunos criterios de ICH M10 relacionados con la validación de métodos bioanalíticos pueden encontrarse, con diferentes grados de concordancia, en varias regulaciones nacionales.
Esta situación puede considerarse parcialmente favorable, pero también representa una oportunidad de mejora para la región.
La existencia de países miembros favorece la incorporación de estándares internacionales y la armonización regulatoria; sin embargo, las diferencias entre naciones pueden generar requisitos regulatorios distintos, duplicación de estudios, incremento de costos para la industria y dificultades para el desarrollo multinacional de medicamentos.
Es por ello que una mayor convergencia de los países latinoamericanos con las guías ICH podría facilitar el reconocimiento de estudios, mejorar la eficiencia regulatoria y favorecer el acceso a medicamentos.
Enfoque context-of-use
Este enfoque de ICH M10 permite justificar criterios de precisión más estrictos que el mínimo establecido 15% (o 20% en LLOQ), pero ello exige documentar formalmente —en el protocolo de validación— el propósito del ensayo (ajuste de dosis en fármacos de índice terapéutico estrecho, estudio pivotal de bioequivalencia), el efecto clínico de la variabilidad analítica y la referencia a la farmacocinética y farmacodinamia específica del fármaco (como puede ser necesario con la ciclosporina, digoxina, litio, tacrolimus y warfarina) que sustente por qué el umbral establecido es insuficiente para la toma de decisiones clínicas.27
Sobre esa base, el protocolo debe fijar un nuevo umbral (por ejemplo, un CV de 10% en lugar de 15%) para cada nivel del control de calidad (LLOQ, QC bajo, medio y alto), aplicado de forma consistente tanto a precisión intra e inter ensayo, así como con la exactitud.
Debe, además, demostrarse experimentalmente con los datos de múltiples corridas exigidos por ICH M10 que el método cumple de manera reproducible ese criterio más estricto, y no sólo el mínimo establecido.
Es recomendable también reportar el error total (Bias + zCV) bajo el mismo criterio ajustado, con lo cual se demuestra que se mantiene por debajo del límite de referencia.28
Finalmente, ya que ICH M10 no obliga a un umbral distinto, la justificación debe quedar trazada como una decisión del patrocinador basada en gestión de riesgo, coherente con los principios de ICH Q9 y, cuando aplique, con el desarrollo de bioequivalencia para fármacos de índice terapéutico estrecho descrito en ICH M13C. En la práctica esto se plasma en un apartado del reporte de validación (denominado por ejemplo «Justificación de criterios de aceptación ajustados por contexto de uso»), que antecede a las tablas de resultados de precisión y exactitud.
Los criterios de aceptación de 15% para precisión (%CV) y ±15% para exactitud (%Bias) en los puntos dentro del rango lineal y de 20% para el límite inferior de cuantificación en métodos bioanalíticos cuantitativos cromatográficos responden a la complejidad inherente del análisis de matrices biológicas y no a una disminución en los estándares de calidad analítica, ya que éstos representan una adaptación científica y metrológica a la complejidad inherente del bioanálisis en matrices biológicas.
A diferencia de los métodos cromatográficos convencionales (realizados en sistemas relativamente simples y controlados), el bioanálisis involucra múltiples fuentes de variabilidad asociadas con el efecto matriz, la variabilidad biológica interindividual, las pérdidas durante el procesamiento de muestras, las concentraciones ultrabajas del analito y el comportamiento heterocedástico del error analítico, especialmente en regiones cercanas al límite inferior de cuantificación.
En este contexto, parámetros como precisión (%CV) y exactitud (%Bias) deben interpretarse de manera integral, y considerar tanto el error aleatorio como el sistemático dentro del desempeño global del método. Por ello, las guías regulatorias internacionales establecen límites de aceptación que buscan equilibrar confiabilidad científica, viabilidad práctica y reproducibilidad analítica en condiciones reales de análisis bioanalítico.
En conjunto, estos criterios permiten garantizar resultados suficientemente robustos y clínicamente confiables para su aplicación en investigación farmacéutica, estudios clínicos y desarrollo de medicamentos. Sin embargo, es importante mencionar que los valores de 15 y 20% deben considerarse como un umbral mínimo aceptable y no como un estándar único. El concepto de context-of-use reconoce que estos estándares pueden ajustarse en situaciones donde el desempeño analítico puede afectar las decisiones tomadas y establecer criterios de aceptación para precisión y exactitud más bajos que el estándar mínimo recomendado en la guía ICH M10.
Los autores declaran no tener conflicto de intereses.
| 1. | Vazvaei-Smith F, Wickremsinhe E, Woolf E, Yu C. ICH M10 Bioanalytical Method Validation Guideline-1 year Later. AAPS J. 2024;26(5):103. |
| 2. | International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use. ICH Harmonised Guideline. Bioanalytical method validation and study sample analysis M10. 2022. [Retrieved on September 18th, 2026] Available from URL: https://database.ich.org/sites/default/files/M10_Guideline_Step4_2022_0524.pdf |
| 3. | Rajapaksha RD, Farmer JT. Regulatory and scientific considerations in PK and biomarker assay validation: lessons from bioanalytical practice. Bioanalysis. 2026;18(3):293-311. |
| 4. | Shah VP, Midha KK, Dighe S, McGilveray lJ, Skelly JP, Yacobf A, et al. Analytical methods validation: Bioavailability, bioequivalence and pharmacokinetic studies.Conference report. Eur J Drug Metab Pharmacokinet. 1991;16(4):249-55. |
| 5. | European Medicines Agency. ICH Q2(R2) Validation of analytical procedures- Scientific guideline. 2023. [Retrieved on September 18th, 2026]. Available from URL: https://www.ema.europa.eu/en/documents/scientific-guideline/ich-q2r2-guideline-validation-analytical-procedures-step-5-revision-2_en.pdf |
| 6. | Hoffman D, Kringle R. A total error approach for the validation of quantitative analytical methods. Pharm Res. 2007;24(6):1157-64. |
| 7. | Hubert P, Nguyen-Huu JJ, Boulanger B, Chapuzet E, Cohen N, Compagnon PA, et al. Harmonization of strategies for the validation of quantitative analytical procedures: A SFSTP proposal–Part III. J Pharm Biomed Anal. 2007;45(1):82-96. |
| 8. | Rozet E, Hubert C, Ceccato A, Dewé W, Ziemons E, Moonen F, et al. Using tolerance intervals in pre-study validation of analytical methods to predict in-study results: The fit-for-future-purpose concept. J Chromatogr A. 2007;1158(1–2):126-37. |
| 9. | Nováková L, Vlčková H. A review of current trends and advances in modern bio-analytical methods: Chromatography and sample preparation. Anal Chim Acta. 2009;656(1-2):8-35. |
| 10. | Xu RN, Fan L, Rieser MJ, El-Shourbagy TA. Recent advances in high-throughput quantitative bioanalysis by LC–MS/MS. J Pharm Biomed Anal. 2007;44(2):342-55. |
| 11. | Sonawane SS, Chhajed SS, Attar SS, Kshirsagar SJ. An approach to select linear regression model in bioanalytical method validation. JAST. 2019;10(1):1. |
| 12. | Fu Y, Li W, Picard F. Assessment of matrix effect in quantitative LC-MS bioanalysis. Bioanalysis. 2024;16(12):631-634. |
| 13. | Furey A, Moriarty M, Bane V, Kinsella B, Lehane M. Ion suppression; A critical review on causes, evaluation, prevention and applications. Talanta. 2013;115:104-22. |
| 14. | Chambers E, Wagrowski-Diehl DM, Lu Z, Mazzeo JR. Systematic and comprehensive strategy for reducing matrix effects in LC/MS/MS analyses. J Chromatogr B Analyt Technol Biomed Life Sci. 200;852(1–2):22-34. |
| 15. | Phenomenex. Selection criteria for sample preparation methods. 24 de noviembre de 2025. [Retrieved on September 21st, 2026]. Available from URL: https://www.phenomenex.com/resources/knowledge-center/spe-knowledge-center/selection-criteria-sample-preparation-methods |
| 16. | Ingle RG, Zeng S, Jiang H, Fang WJ. Current developments of bioanalytical sample preparation techniques in pharmaceuticals. J Pharm Anal. 2022;12(4):517-29. |
| 17. | Food and Drug Administration, Center for Drug Evaluation and Research. M10 bioanalytical method validation and study sample analysis. [Retrieved on September 21st,2026] Available from URL: https://www.fda.gov/regulatory-information/search-fda-guidance-documents/m10-bioanalytical-method-validation-and-study-sample-analysis |
| 18. | Godage NH, Qian SS, Cudjoe E, Gionfriddo E. Enhancing quantitative analysis of xenobiotics in blood plasma through cross-matrix calibration and Bayesian hierarchical modeling. ACS Meas Sci Au. 2023;4(1):127-35. |
| 19. | Li S, Looby N, Chandran V, Kulasingam V. Challenges in the metabolomics-based biomarker validation pipeline. Metabolites 2024;14(4):200. |
| 20. | Krasowski MD. Educational case: Hemolysis and lipemia interference with laboratory testing. Acad Pathol. 2019;6:2374289519888754. |
| 21. | Van Eeckhaut A, Lanckmans K, Sarre S, Smolders I, Michotte Y. Validation of bioanalytical LC–MS/MS assays: Evaluation of matrix effects. J Chromatogr B Analyt Technol Biomed Life Sci . 2009;877(23):2198-207. |
| 22. | Zavaleta Juárez ME, Castillo Saavedra EF, La Cunza Méndez AD, Noriega Oblitas JM, Reyes Alfaro CE. Validación de un método analítico para la cuantificación de alcaloides totales. Rev. cuba. med. mil 2024. [Consultada el 7 de septiembre, 2026. Disponible en URL: https://revmedmilitar.sld.cu/index.php/mil/article/view/25549 |
| 23. | 23. Agencia Nacional de Vigilancia Sanitaria (BR). Resolución RDC nº 941, de 18 de noviembre de 2024. Disponible sobre la validación de métodos bioanalíticos y análisis de muestras de estudio para sumisiones regulatorias de medicamentos industrializados de uso humano. Brasília: Diario Oficial de la federación; 19 de noviembre de 2024 [Consultado el 13 de agosto de 2026]. Disponible en URL: https://anvisalegis.datalegis.net/action/ActionDatalegis.php?acao=abrirTextoAto&link=S&tipo=RDC&numeroAto=00000941&seqAto=000&valorAno=2024&orgao=RDC/DC/ANVISA/MS&cod_modulo=310&cod_menu=8542 |
| 24. | Agência Nacional de Vigilância Sanitária (BR). Guía para validación de métodos bioanalíticos y análisis de muestra de estudio para sumisiones regulatorias de medicamentos industrializados de uso humano: Guia nº 72/2024, versión 1 [Internet]. Brasília: Anvisa; 2024 [Consultado el 13 de agosto de 2026]. Disponible en URL: https://anexosportal.datalegis.net/arquivos/1860147.pdf |
| 25. | Secretaría de Salud. Norma Oficial Mexicana NOM-177-SSA1-2013, que establece las pruebas y procedimientos para demostrar que un medicamento es intercambiable; requisitos a que deben sujetarse los terceros autorizados que realicen las pruebas de intercambiabilidad; requisitos para realizar los estudios de biocomparabilidad; requisitos a que deben sujetarse los terceros autorizados, centros de investigación o instituciones hospitalarias que realicen las pruebas de biocomparabilidad. Diario Oficial de la Federación. 20 de septiembre de 2013 [Consultado el 13 de agosto de 2026]. Disponible en URL: https://dof.gob.mx/nota_detalle_popup.php?codigo=5314833 |
| 26. | International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use. Members and observers. Geneva: ICH; 2026 [Consultado el 14 de agosto de 2026]. Disponible en URL: https://www.ich.org/page/members-observers |
| 27. | Shipkova M, Wieland E, Schütz E. Toward analytical performance specifications for immunosuppressive drug quantification in transplantation: An opinion article. Ther Drug Monit. 2025;47(1):32-40. |
| 28. | Josipovic D. Beyond accuracy, precision and TAE: Direct assay validation against product specification aligned with USP<1033<1033>. AAPS J. 2025;27(6):133. |
All Rights Reserved® 2019
Latin American Journal of Clinical Sciences and Medical Technology,Continuous Publication • Responsible Editor: Gilberto Castañeda Hernández • Reservation of Exclusive Use Rights: 04-2019-062013242000-203; ISSN: 2683-2291; both granted by Instituto Nacional del Derecho de Autor. • Responsible for the last update of this issue, Web Master Hunahpú Velázquez Martínez.
Calle Profesor Miguel Serrano #8, Col. Del Valle, Alcaldía Benito Juárez, CP 03100, Ciudad de México, México. Telephone number: 55 5405 1396 • Last modified on August 28th, 2026.
Privacy Policy
Latin American Journal of Clinical Sciences
Latin American Journal of Clinical Sciences (Lat Am J Clin Sci Med Technol) is committed to protecting the privacy and personal data of authors, editors, readers, and other users who interact with its editorial and digital platforms. This privacy policy describes how we collect, use, store, and protect such information.
1. Data controller
Lat Am J Clin Sci Med Technol is responsible for the processing of personal data collected through its website, manuscript submission system, and other official publishing channels.
2. Personal data we collect
Lat Am J Clin Sci Med Technol may collect and use internally (without sharing with third parties) the following personal data:
- Full name
- Institutional affiliation
- ORCID (when the author provided)
- Professional and academic information
- Data associated with manuscript submission, peer review, and editorial processes
- IP address, cookies, and website navigation data
- Administrative information required for scientific publication
No sensitive personal data is deliberately collected.
3. Purpose of data use
Personal data is used exclusively for the following purposes:
- Management of the editorial process (submission, peer review, editorial decisions, and publication)
- Communication between authors, reviewers, and editors
- Indexing, dissemination, and academic archiving of published articles
- Compliance with ethical, legal, and regulatory standards
- Improving website performance and security
- Production of internal statistics on use and editorial performance
4. Legal basis for data use
The processing of personal data is based on:
- The user's explicit consent
- The need to execute the editorial and contractual process
- The legitimate interest of Lat Am J Clin Sci Med Technol in the dissemination of scientific knowledge
- Compliance with applicable legal and ethical obligations
5. Confidentiality and peer review
Lat Am J Clin Sci Med Technol guarantees confidentiality of submitted manuscripts and the peer review process. The data of authors and reviewers will not be disclosed outside the editorial scope, except when strictly necessary for scientific publication or by legal requirement.
6. Data sharing
Some data may be shared only with:
- Editorial management platforms
- Indexing and registration services (e.g., Crossref, PubMed, DOAJ)
- Technology providers needed for website operation
- Competent authorities, where there is a legal obligation
Under no circumstances will the data be sold or used for commercial purposes unrelated to publishing.
7. Data retention
The personal data will be kept:
- For the time required for editorial and publication management
- As long as the article remains published as part of the academic archive
- As required by applicable legal or regulatory obligations
8. Information security
Lat Am J Clin Sci Med Technol implements reasonable technical and organisational measures to protect personal data against unauthorised access, loss, alteration or improper disclosure.
9. Rights of the owners of the information
Users are entitled to:
- Access to their personal data
- Request correction of incorrect information
- Request the deletion of their data, when legally possible
- Object to the processing of their data
- Request the limitation or portability of data
Requests may be submitted through the official channels of Lat Am J Clin Sci Med Technol.
10. Use of cookies
The website of Lat Am J Clin Sci Med Technol may use cookies and similar technologies to improve user experience, analyze traffic and optimize the functioning of the portal. Use of the site implies acceptance of these cookies.
11. Changes to the privacy policy
Lat Am J Clin Sci Med Technol reserves the right to update this Privacy Policy at any time. The modifications will be published on the official website and will take effect upon their publication.
12. Privacy policy acceptance
Submission of manuscripts, registration as a user or use of the website implies express acceptance of this Privacy Policy.